研究对象与设计
论文研究的是切除组织中与较大转移灶分离的微小癌灶。肝微转移(CLiMi)位于肉眼正常的肝实质中,作者通过连续切片、正常肝细胞板或门管区的间隔,以及代表性切片的CDX2染色确认其与宏转移(CLiMa)不连续。这里的微转移按组织学位置与连续性界定;血液ctDNA检测则用于评价分子残留。(PDF第25页)
空间队列共19名患者、49份样本,其中包含3份公开的原发CRC样本;同一患者可贡献多个部位、病灶和时间点。研究由人体组织观察和计算分析构成。(图1;图S1;PDF第3、16页)
| 资料 | 范围 | 主要用途 |
|---|---|---|
| Visium空间转录组 | 37份样本,341,328个55 μm位点 | 将病理区域、表达程序与推断的克隆结构对应 |
| Visium HD | 12份样本,其中3份来自公开数据 | 结合细胞核分割与转录本分配,细化区域和细胞状态 |
| 激光显微切割+全基因组测序 | 6份选定样本;平均有效深度1–3× | 用DNA拷贝数资料核对RNA推断的克隆结构 |
| 多重蛋白成像 | 8名患者的17份样本 | 在相邻切片检查细胞身份、邻近关系和标记蛋白 |
| 外部单细胞及整体转录组队列 | 另用于细胞状态与结局关联验证 | 检查六基因特征能否在其他资料中重现 |
各技术使用的样本有重叠,位点、细胞、病灶和患者分别构成不同的观测层级。(PDF第3、25–29页)
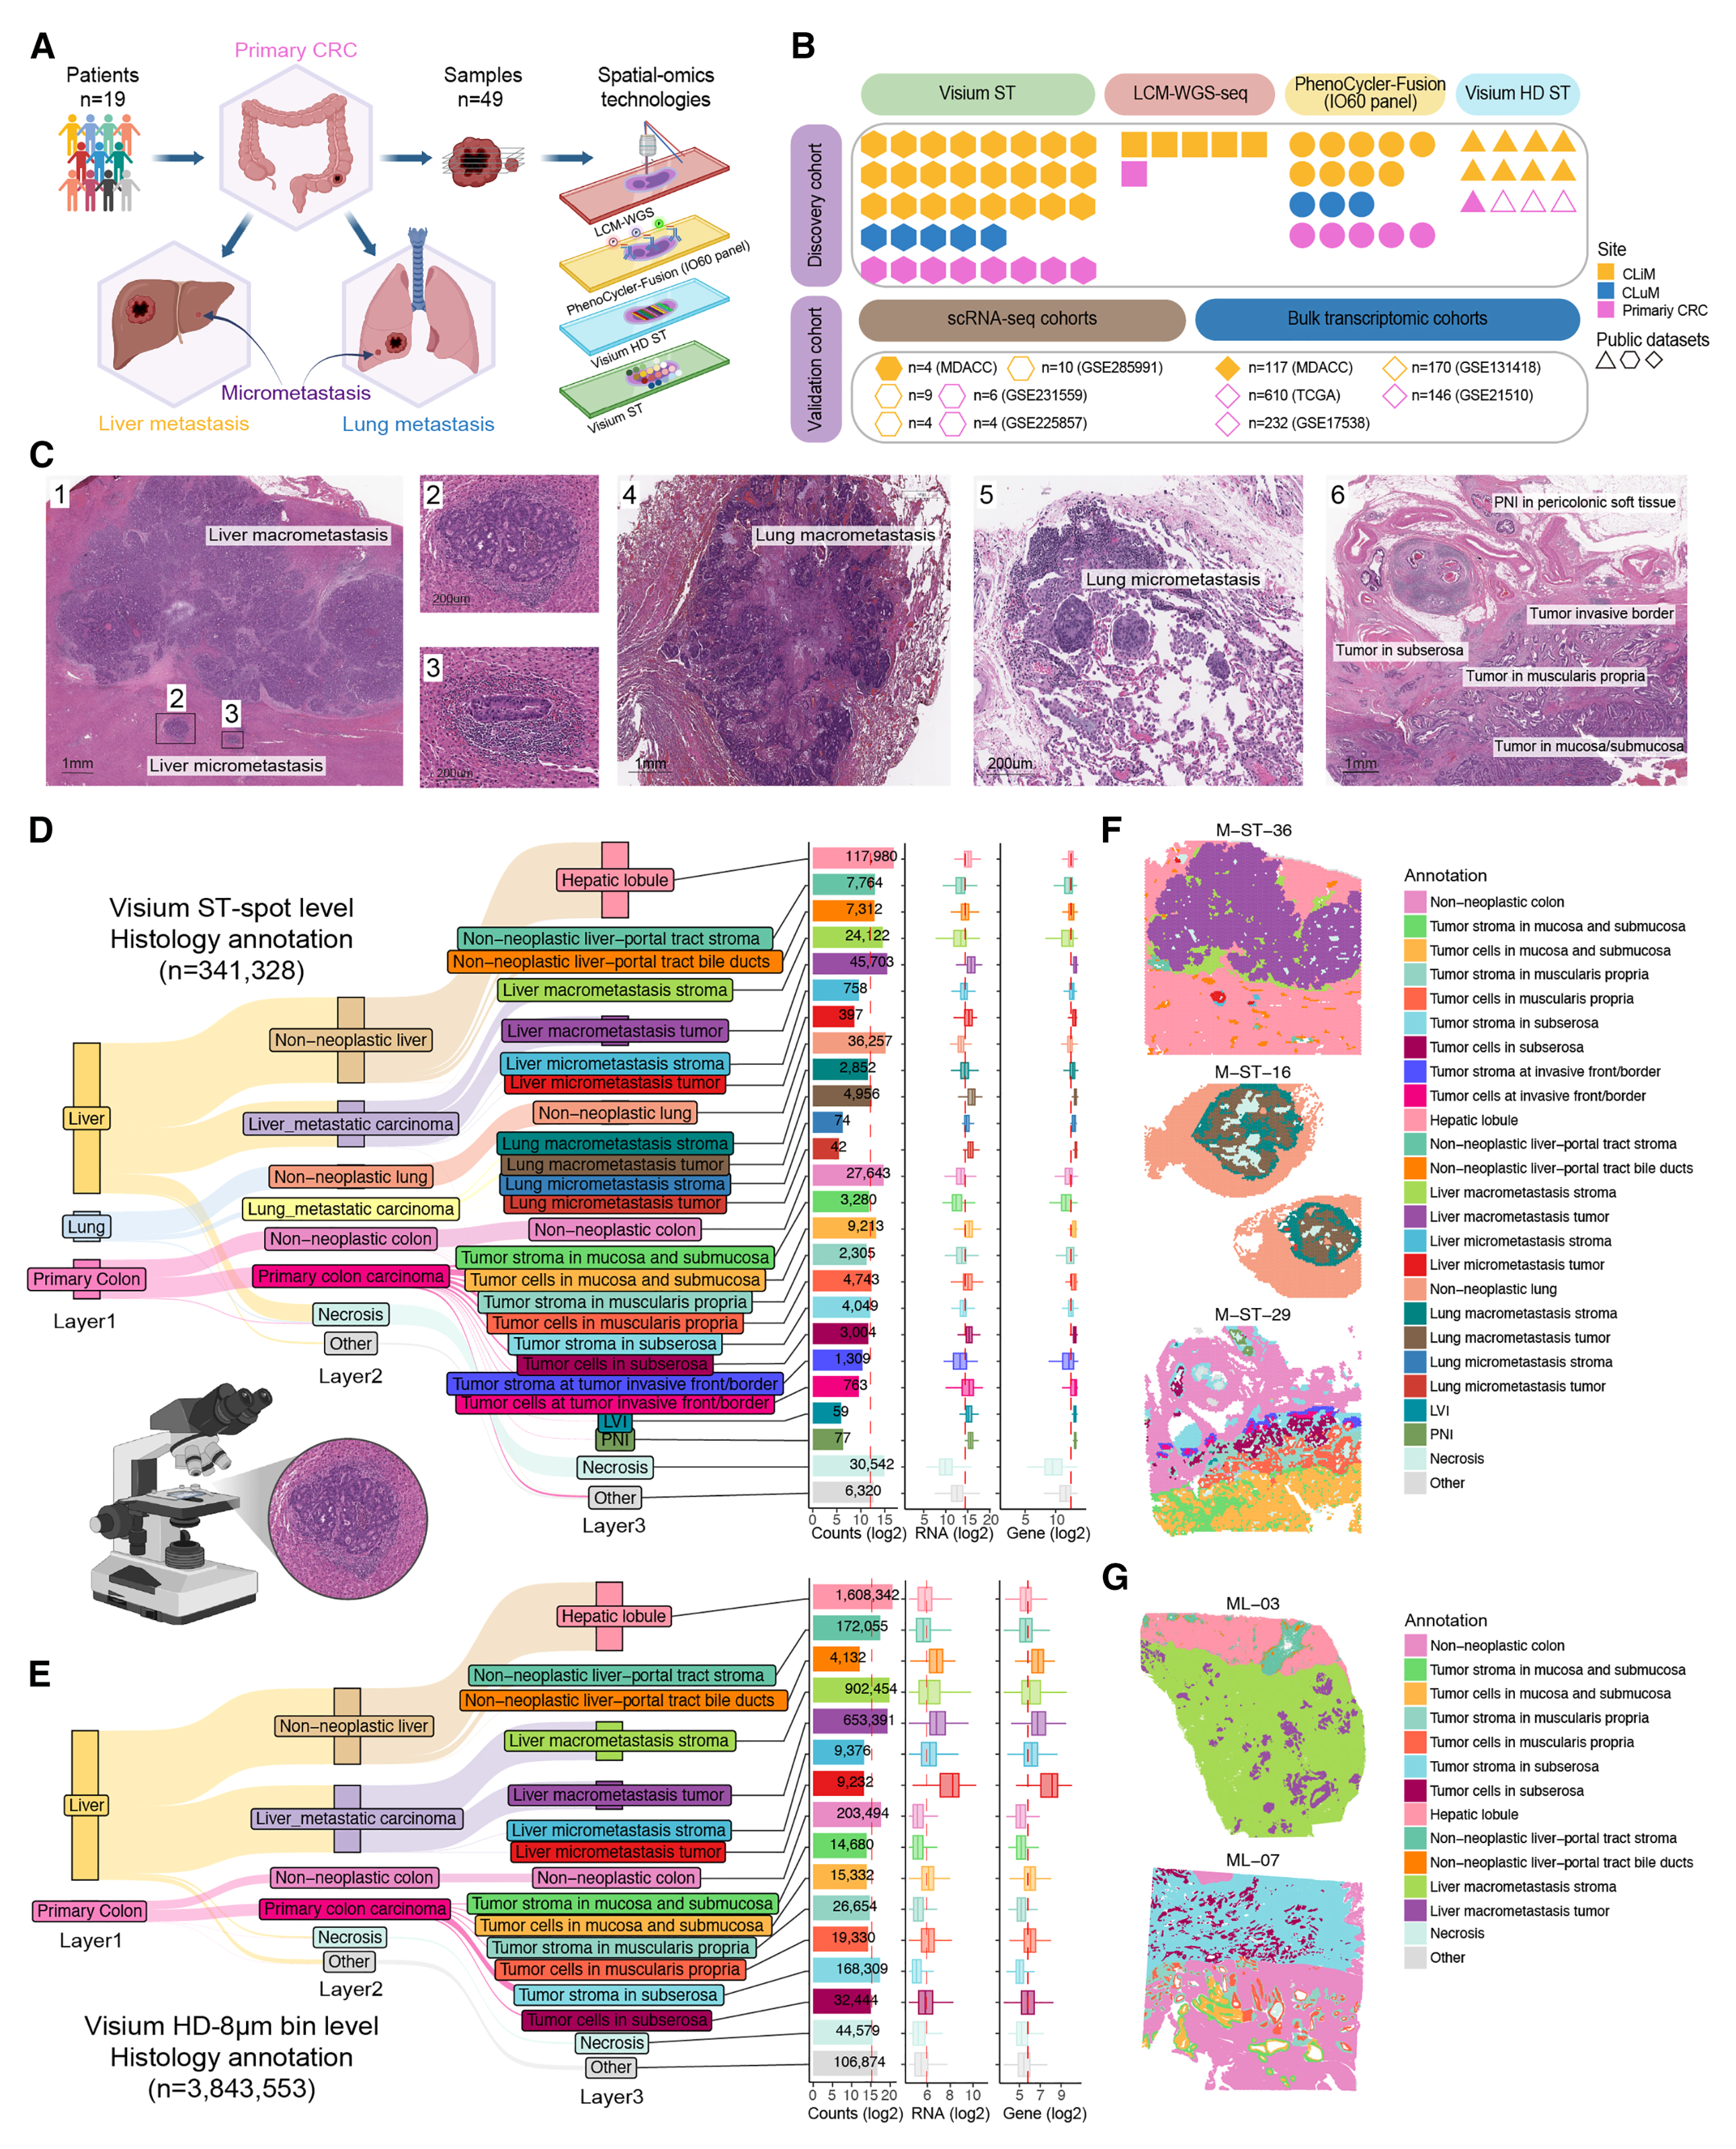
图1|队列、病理分层和空间测量。PDF第4页,图注续于第5页。
微转移的克隆与细胞状态
空间RNA推断的拷贝数变化显示,多个患者的肝微转移位于克隆树较早的分支。相邻区域的低深度DNA测序和四组配对病灶的克隆树提供了另一种测量依据。这支持较早的克隆分化。(图2A–I;图S2–S6)
细胞状态呈现多种表达与蛋白特征。微转移的静息相关表达评分和SOX2、SOX9读出较高;但细胞周期评分和Ki-67阳性比例均未检出显著差异。此外,图2中的CytoTRACE评分更低、分化评分更高。“干性样、静息相关状态”是作者对这些读出的综合解释。(图2D–K;图S6C–D)
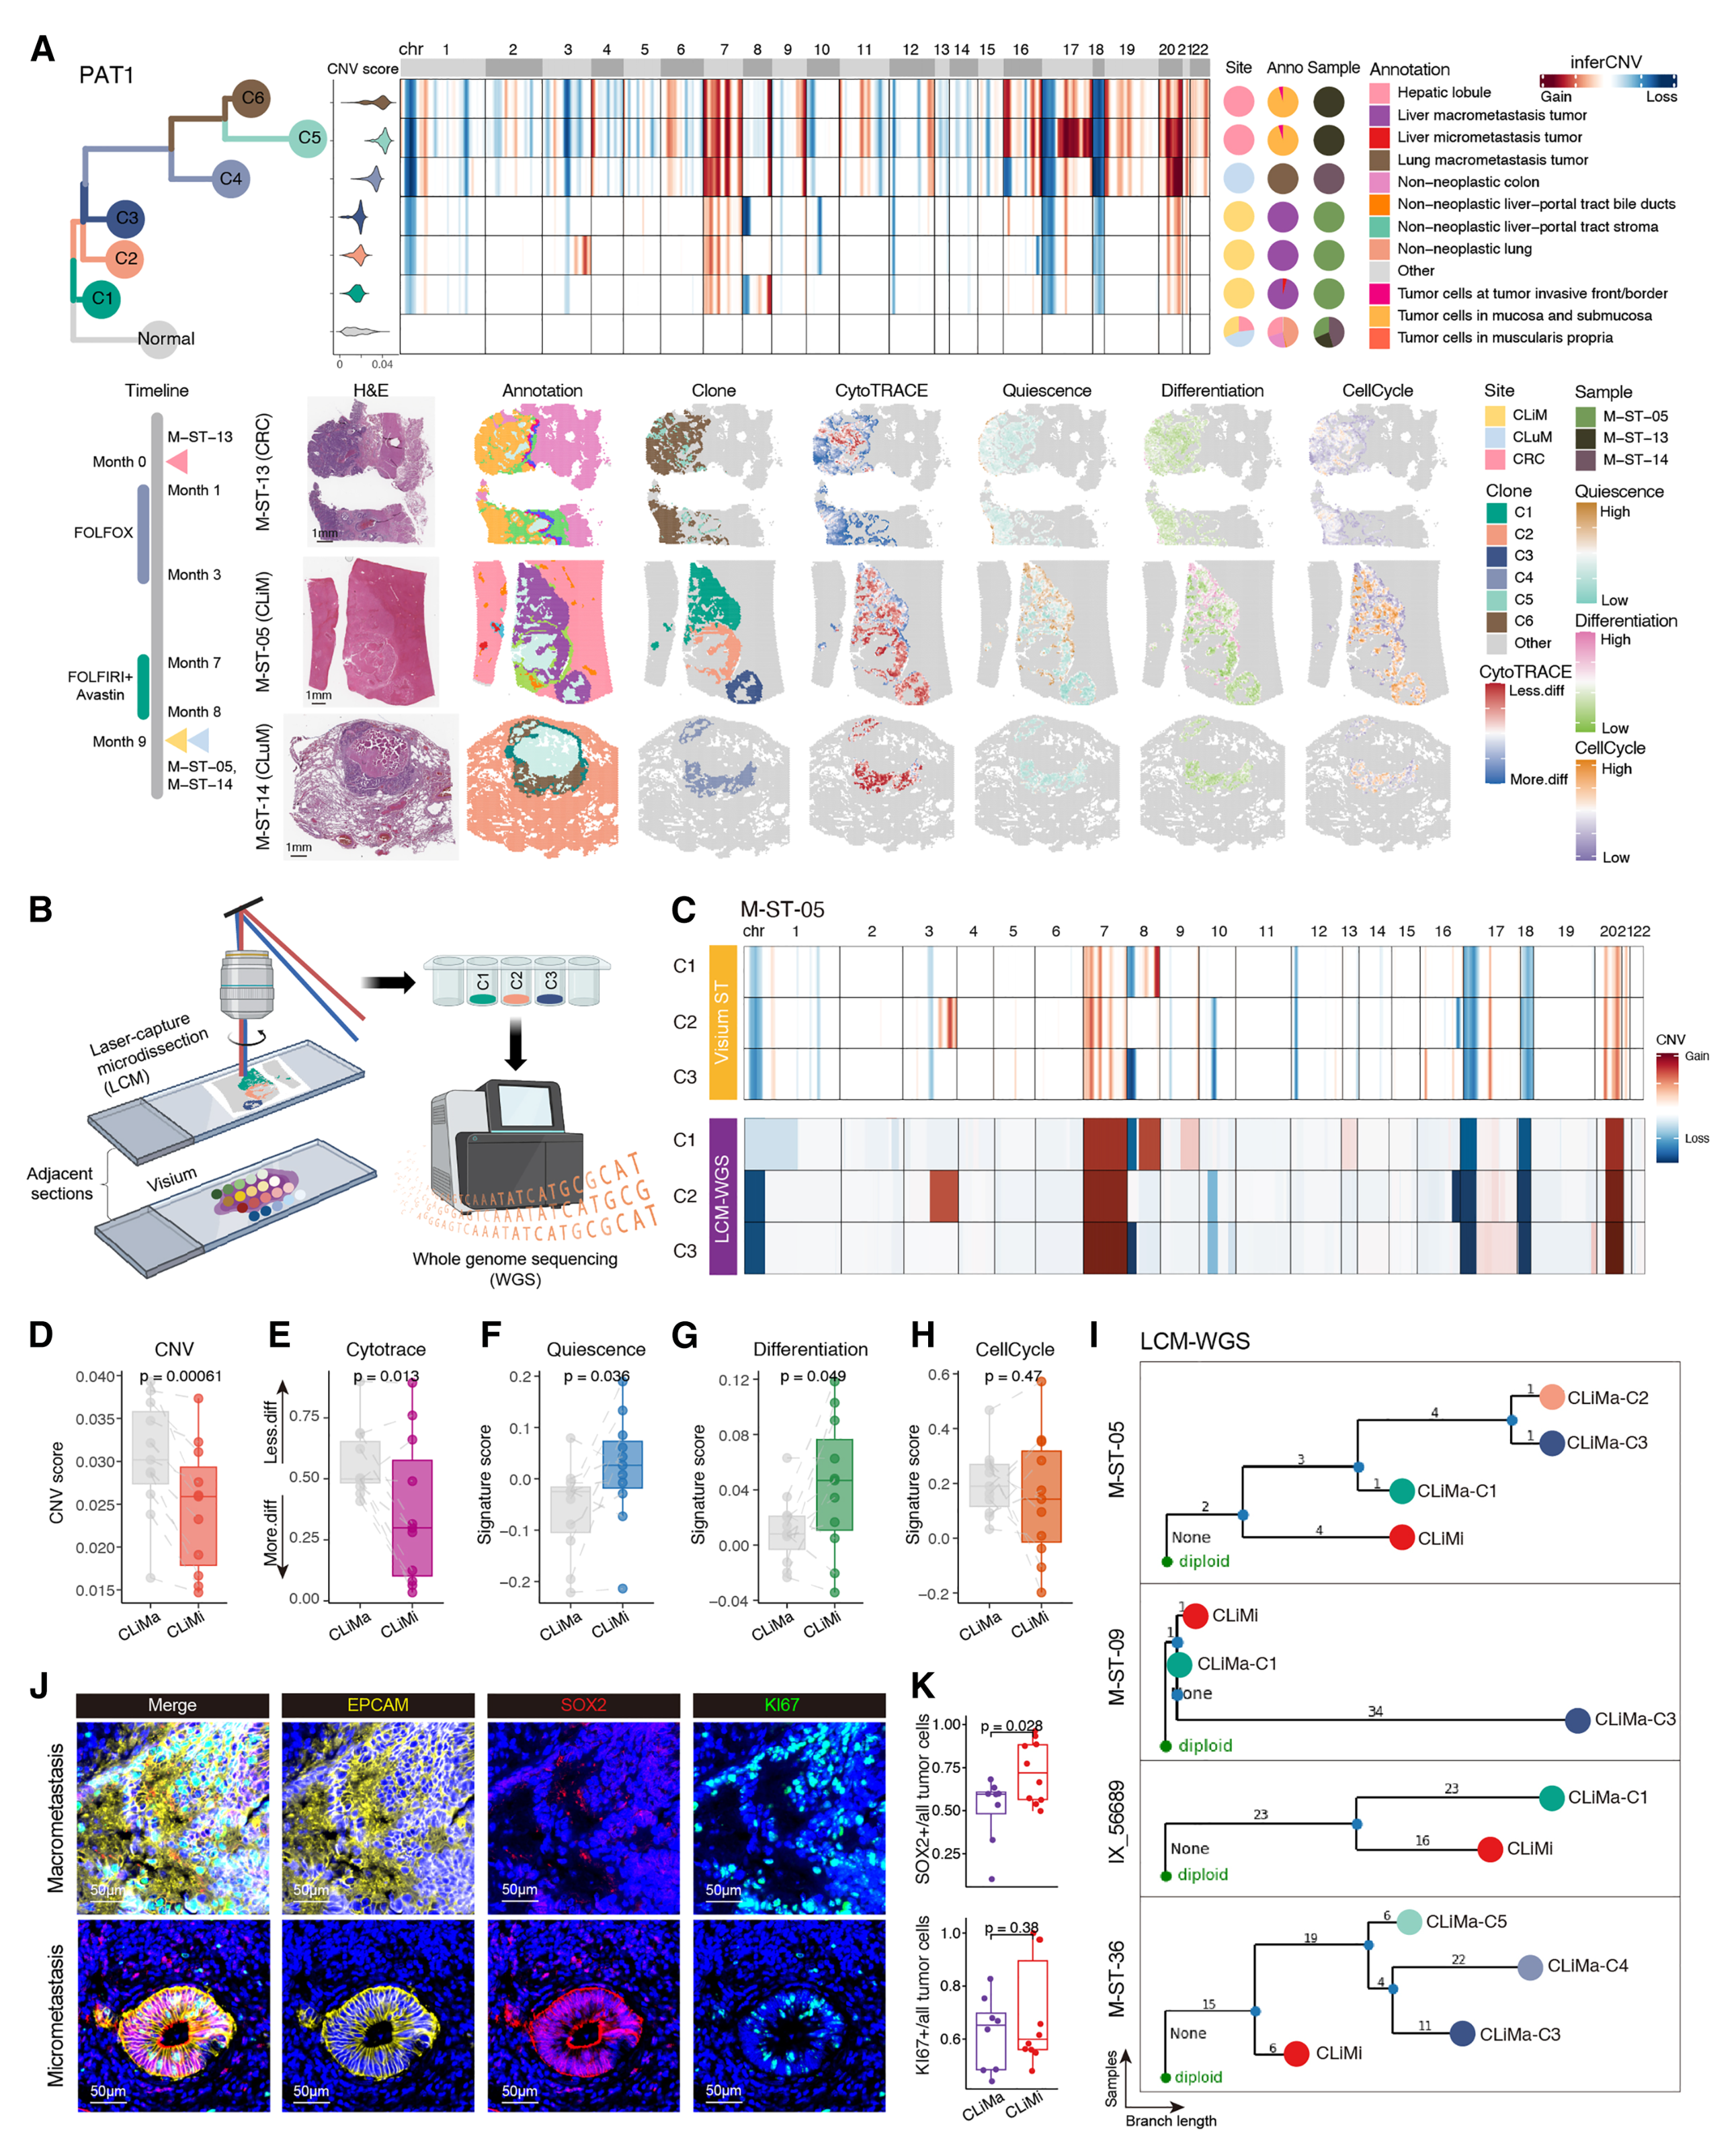
图2|克隆结构、状态评分及蛋白验证。PDF第6页,图注续于第7页。
空间表达程序与组织层次
作者将反复出现的基因共表达组合归为“空间元程序”(MP),再用多重蛋白成像和Visium HD重建的细胞表达图核对其组织含义。肿瘤、成纤维细胞、巨噬细胞及淋巴细胞相关程序在不同部位反复出现,也带有器官特异性。这些程序描述的是局部表达结构,传统Visium的一个位点可含多种细胞。(图3;图S7–S8;PDF第25页)
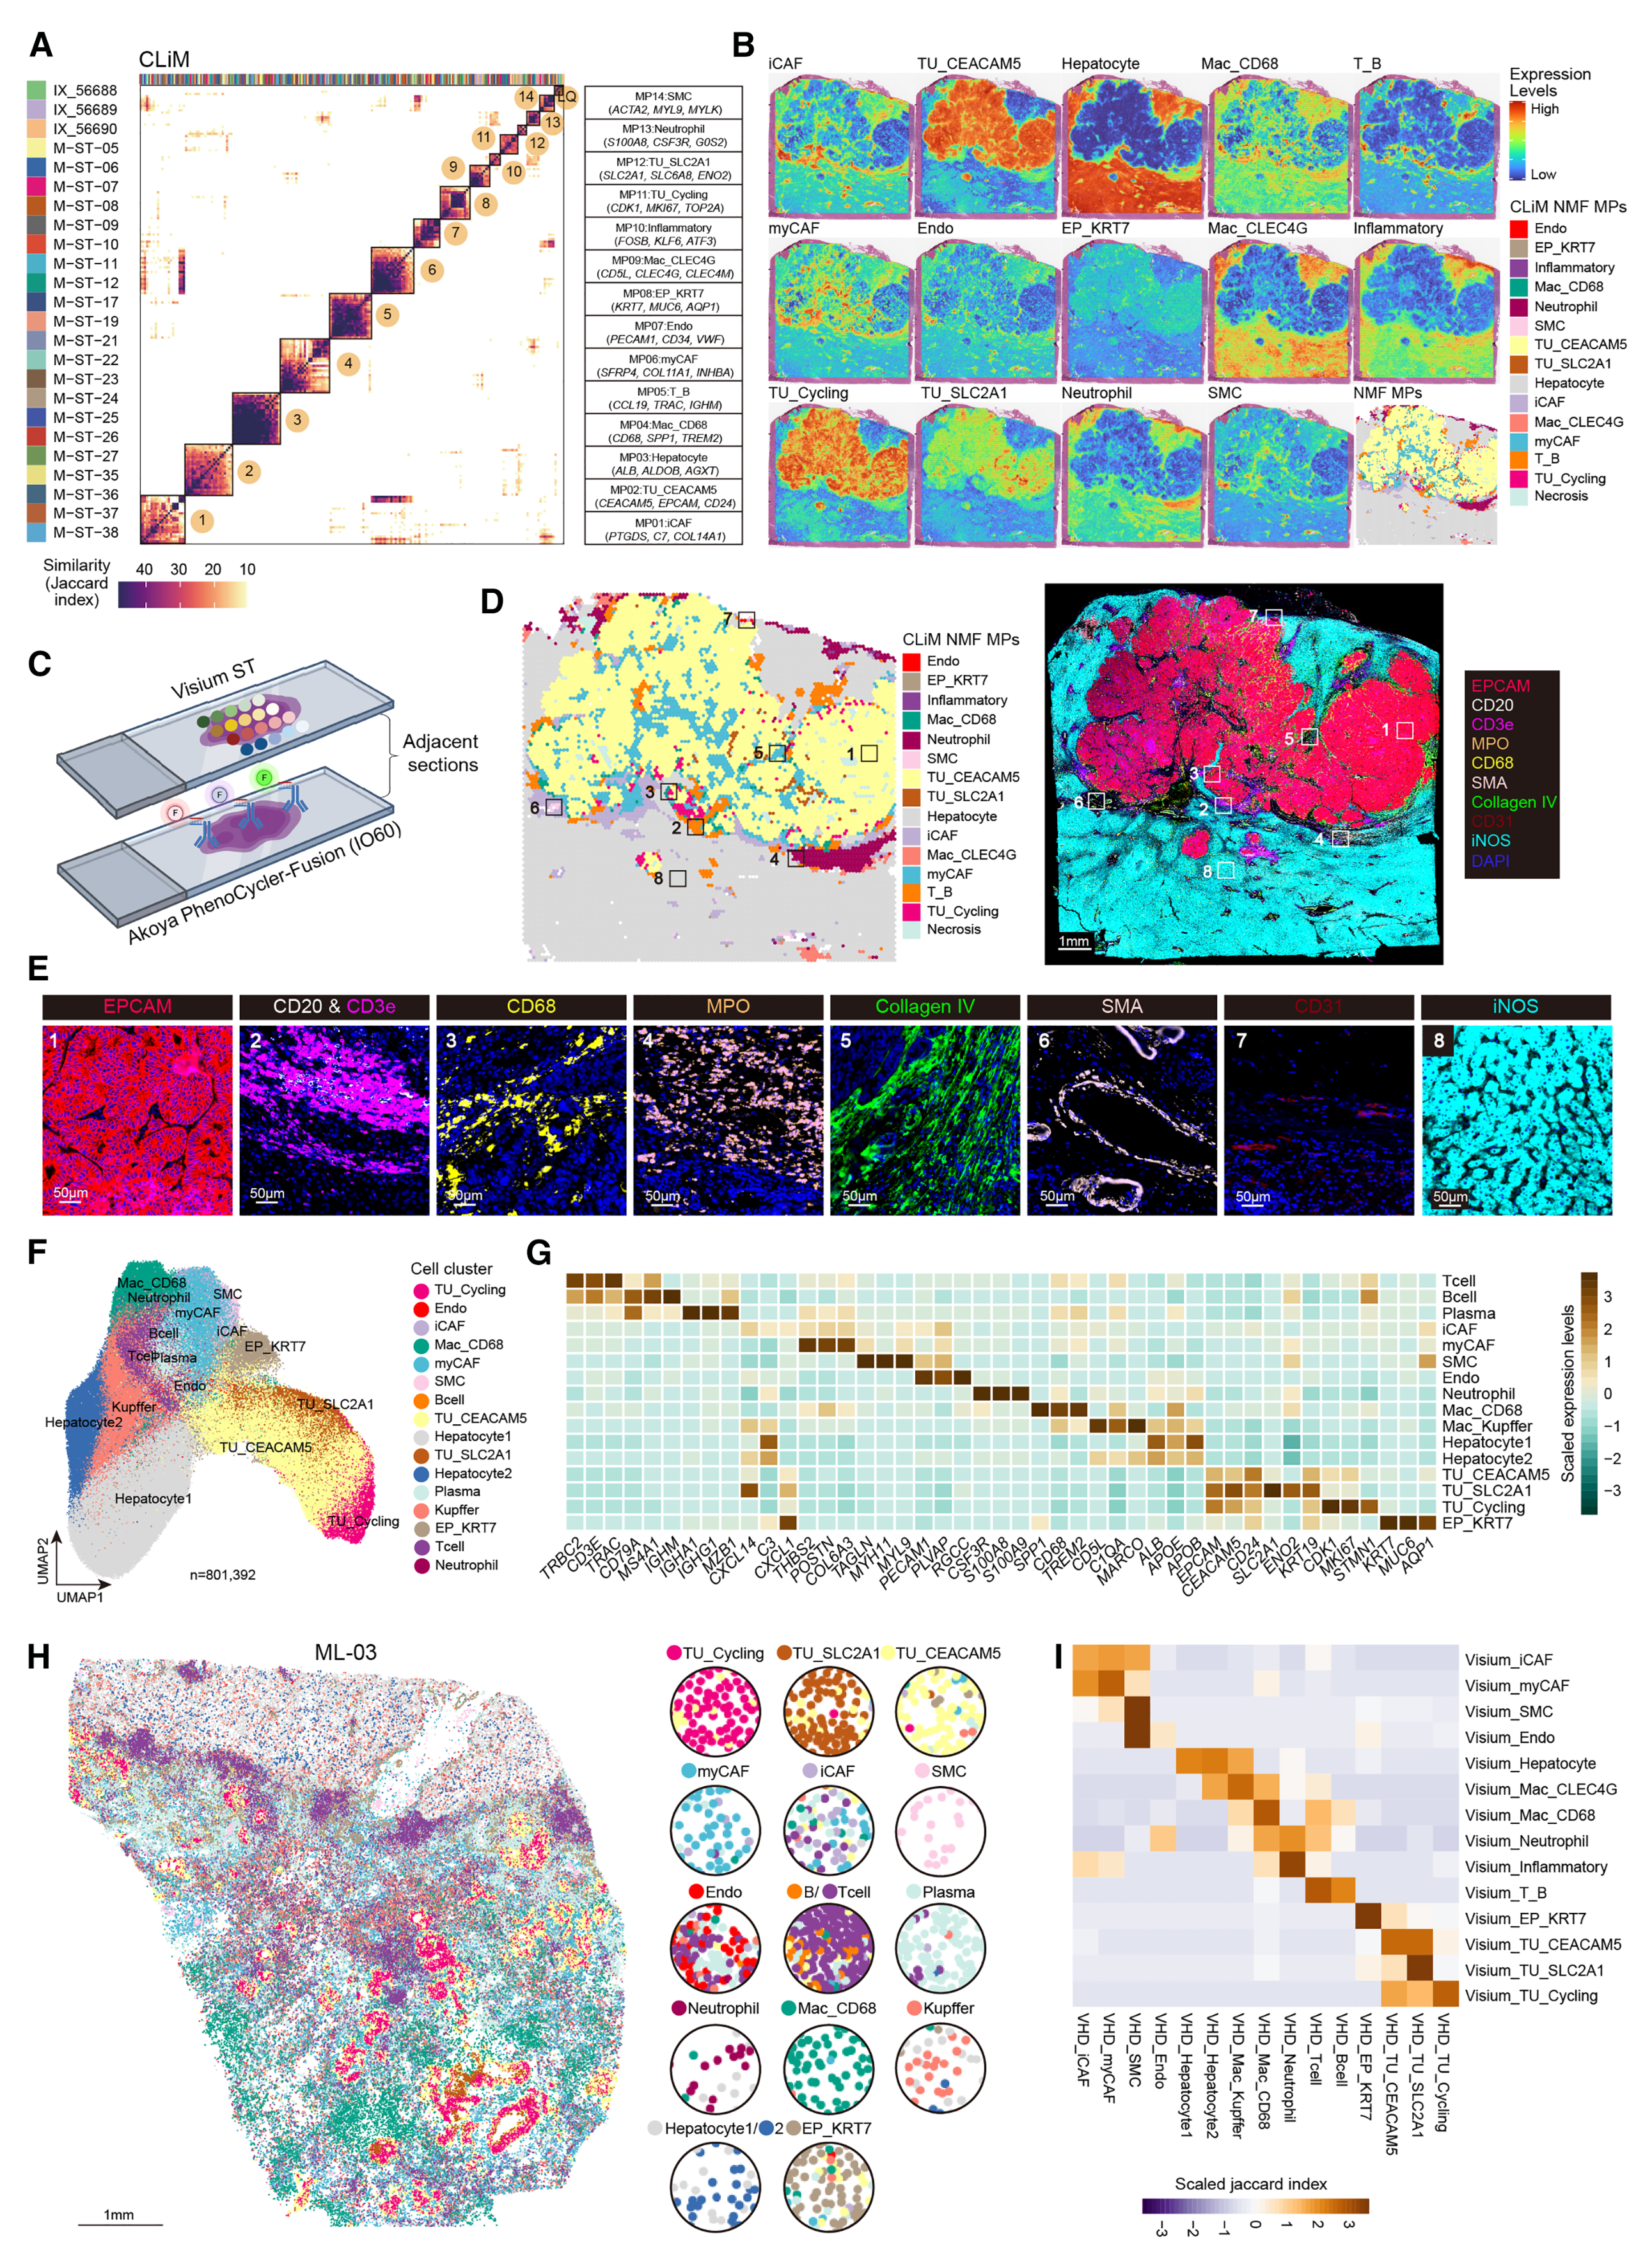
图3|空间表达程序及跨平台对应。PDF第8页,图注续于第9页。
在原发CRC中,较深的肠壁浸润区域富集EMT、TGF-β、缺氧和糖酵解相关表达,并有HIF-1α染色支持。该比较揭示不同深度的状态差异。(图4A–C;图S9B–E)
微转移周围的T细胞
肝微转移中淋巴细胞相关程序较多,但其免疫状态并不表现为更强的杀伤。作者在校正T细胞丰度的RNA分析中观察到较高的耗竭相关标记;蛋白成像也显示,微转移周围T细胞中PD-1阳性比例较高、GZMB阳性比例较低。(图4D–J;图S9H–I)
这些RNA与蛋白结果支持耗竭/功能受限相关表型。
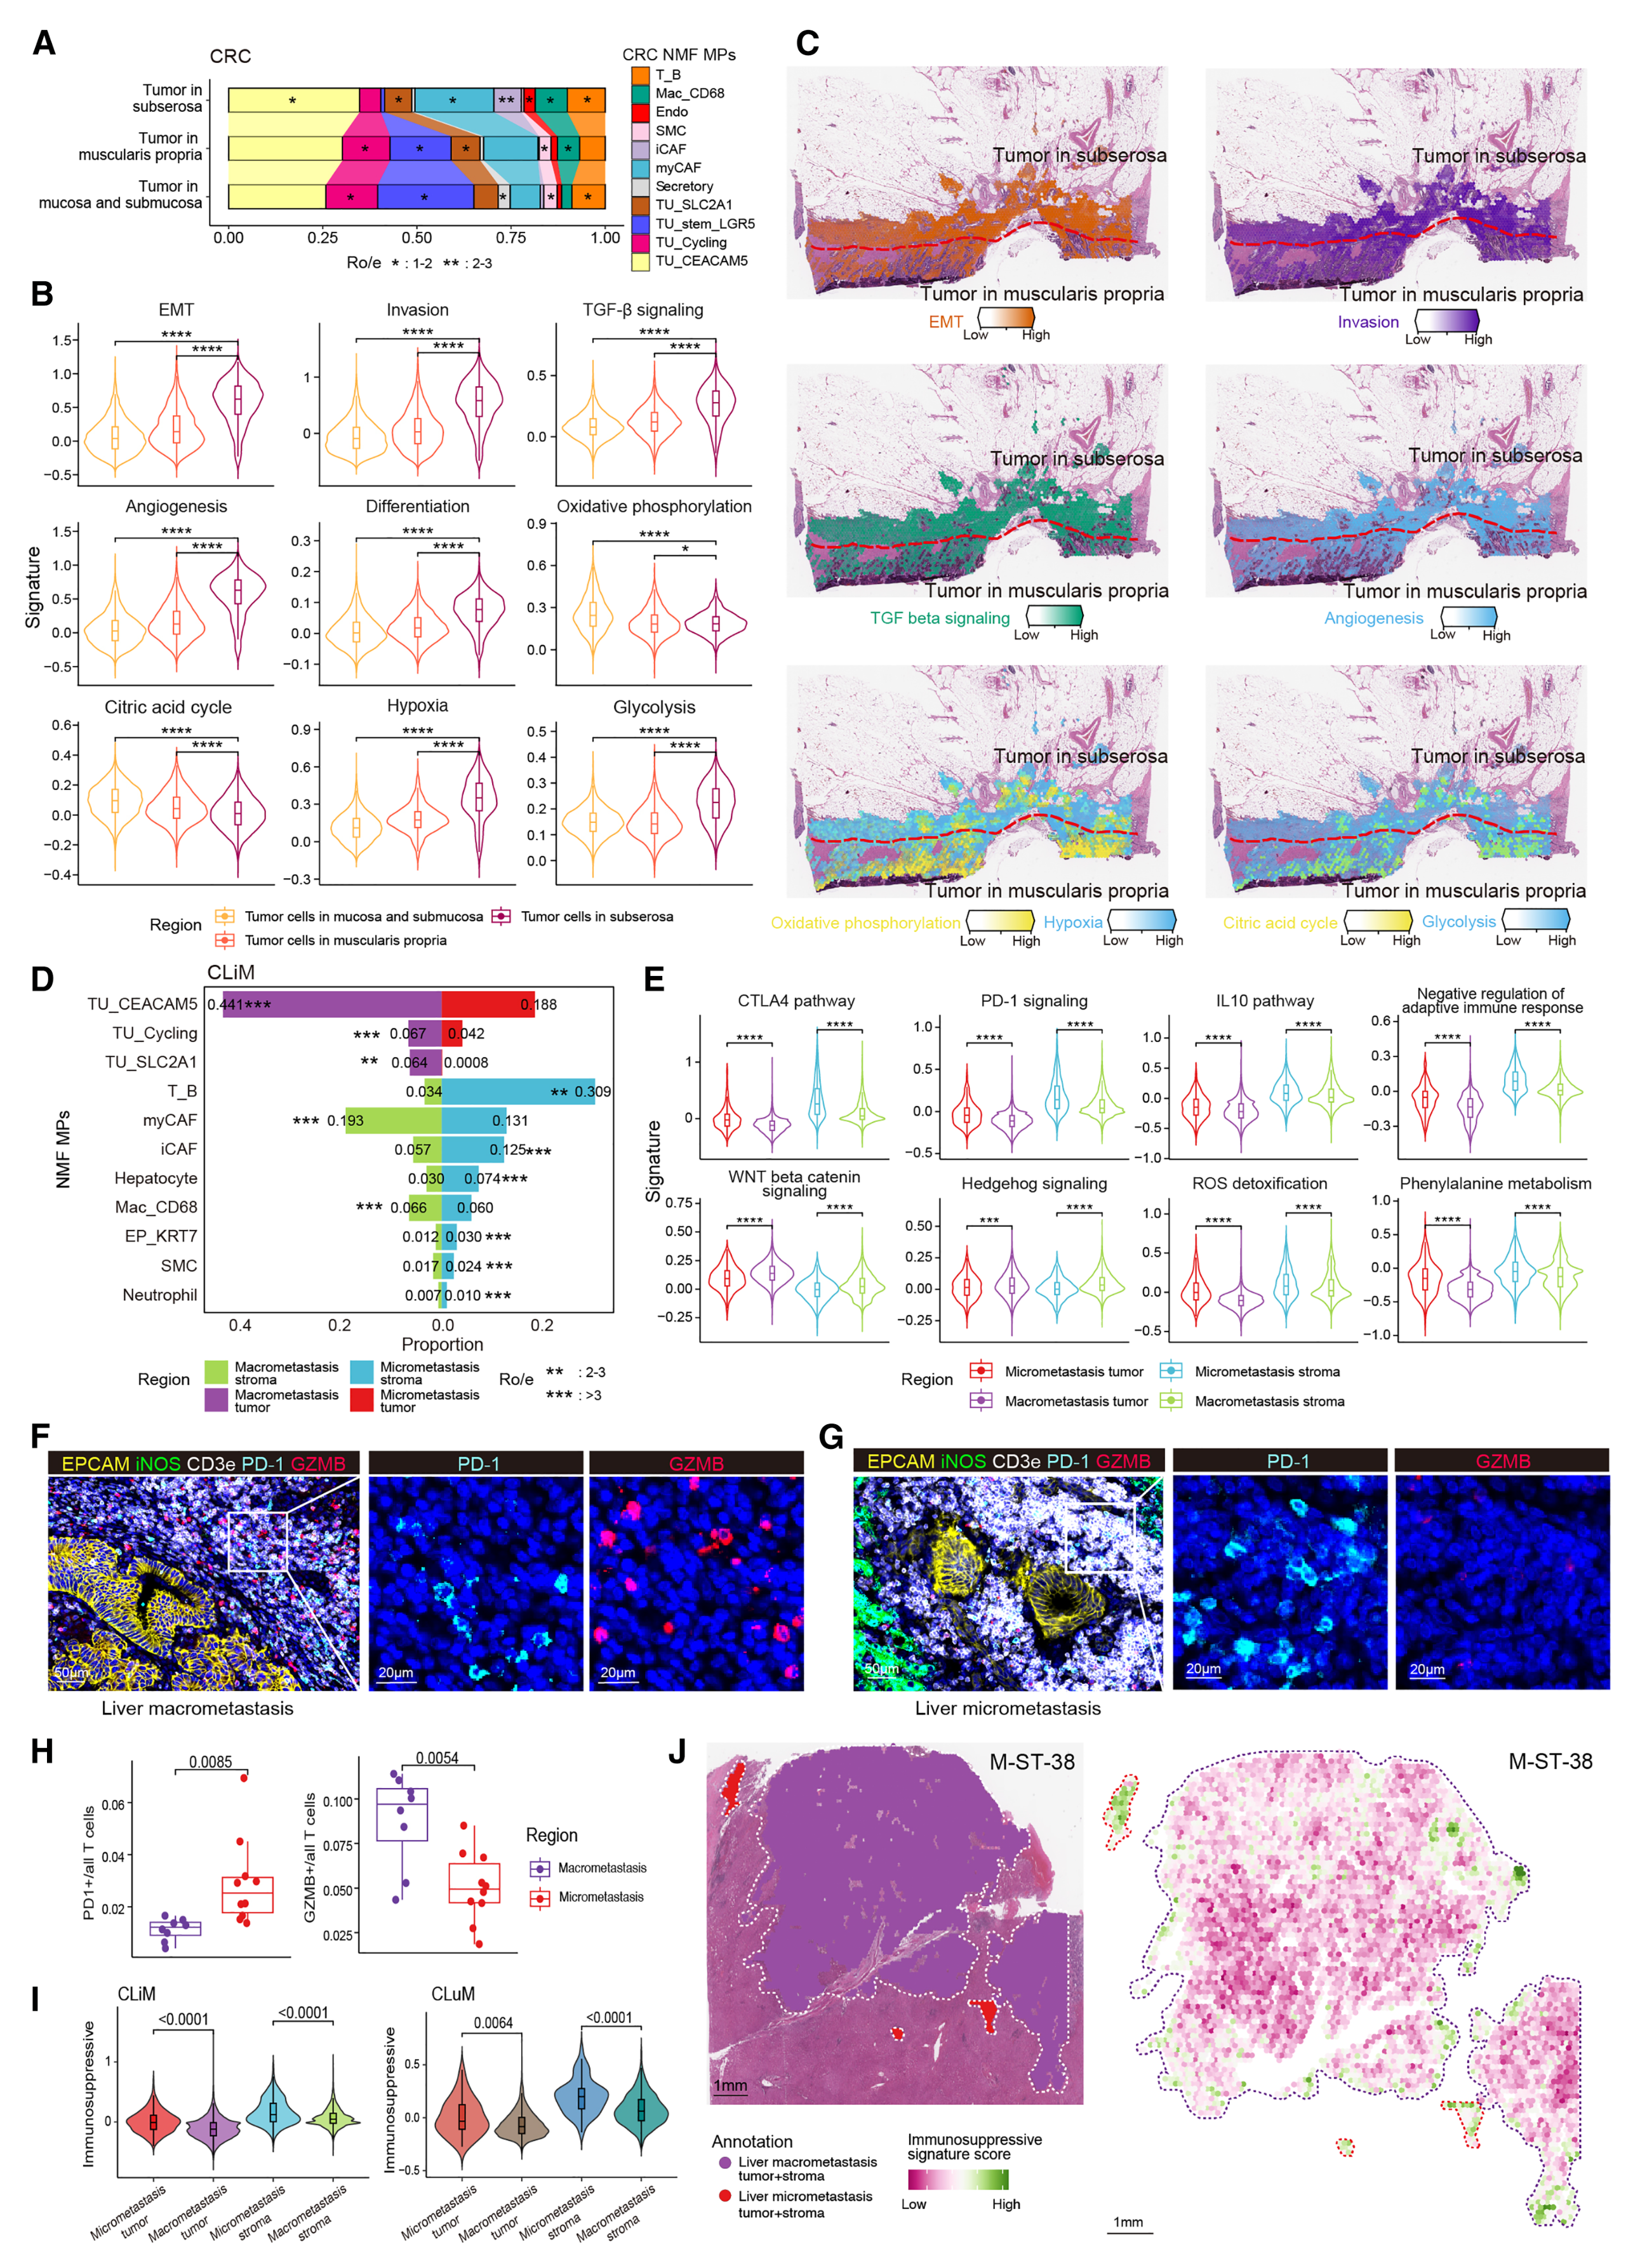
图4|浸润深度、微转移及免疫状态。PDF第10页,图注续于第11页。
宏转移与微转移的邻近细胞不同
跨器官比较显示,肝转移的肿瘤区域常与肌成纤维细胞样CAF(myCAF)和巨噬细胞邻近,肺转移更常与T细胞邻近。作者用空间距离、周围位点组成和相邻切片的蛋白成像相互核对。(图5)
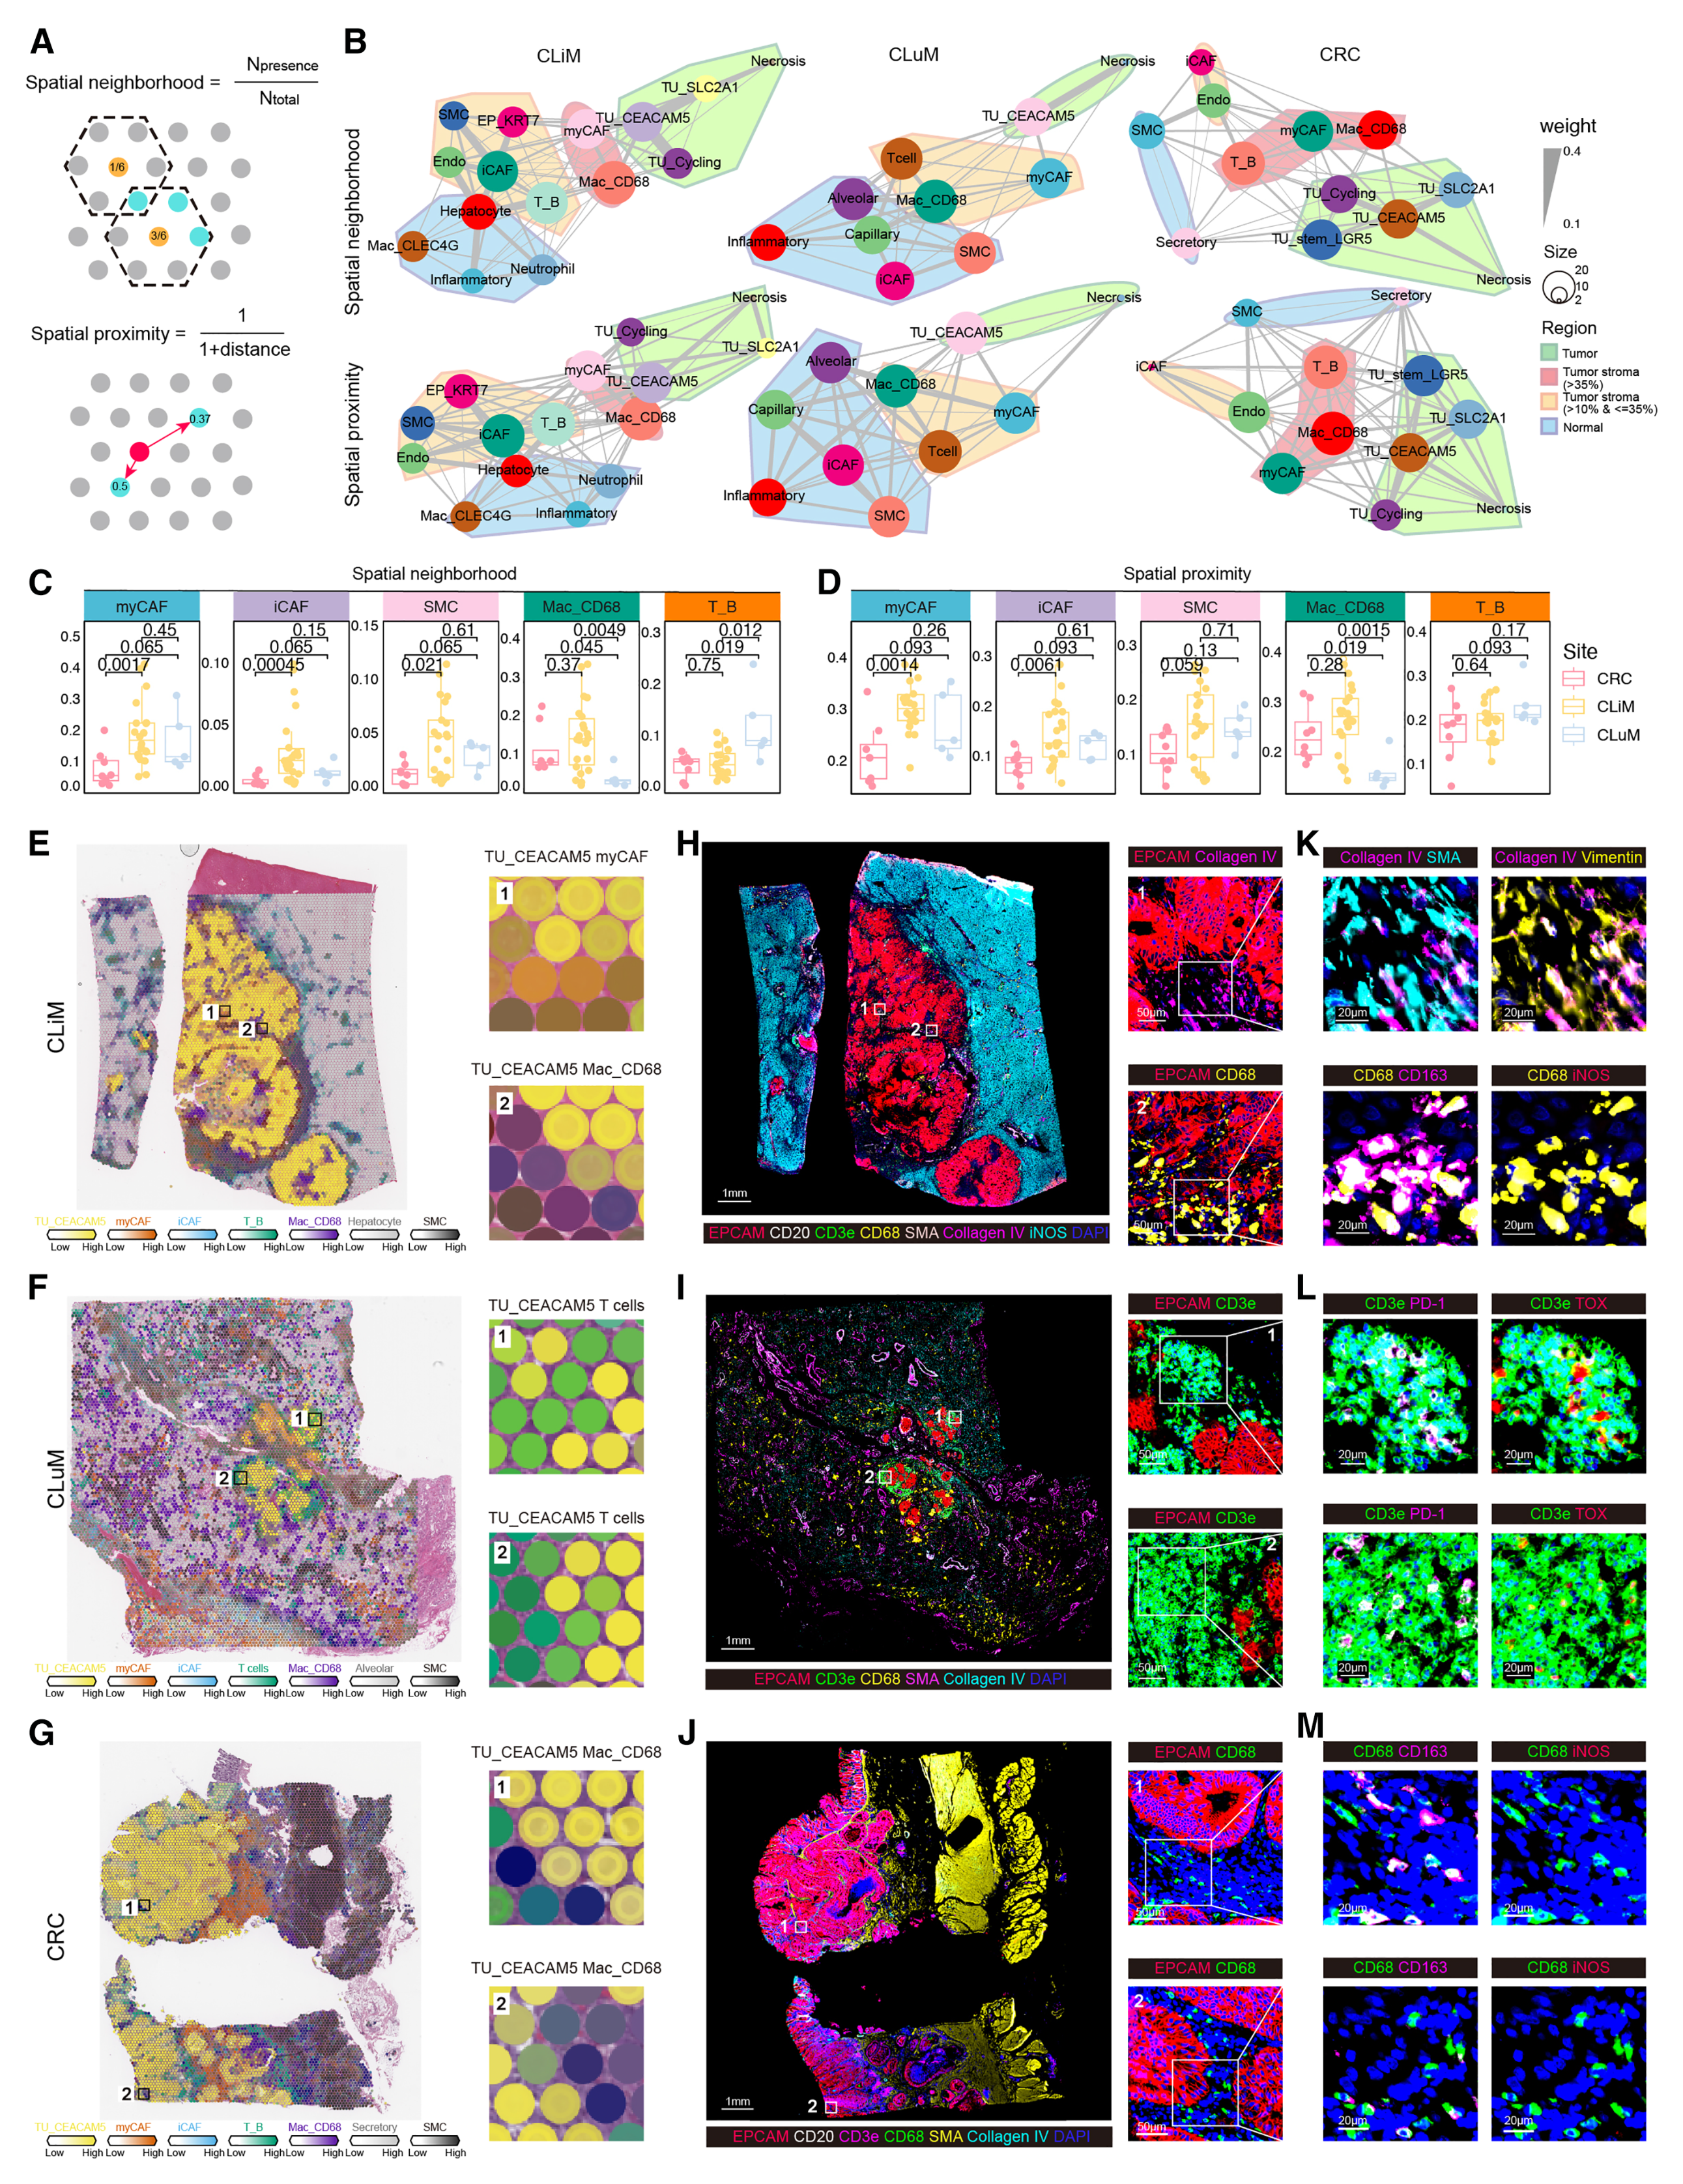
图5|肝、肺及原发CRC的细胞邻近关系。PDF第12页,图注续于第13页。
在肝脏内进一步比较,宏转移较多被胶原相关myCAF基质包绕,微转移则更贴近T/B淋巴细胞。微转移邻近T细胞表达PD-1、TOX等标记。配体–受体分析提出NECTIN/PVR–TIGIT、PGE2相关轴及PD-L1–PD-1等候选信号;宏转移更突出基质与整合素相关信号。(图6;图S11)
图中的连线和信号强度来自空间表达模型,表示候选通讯关系。肺转移的部分邻近关系比较未达到统计学显著。
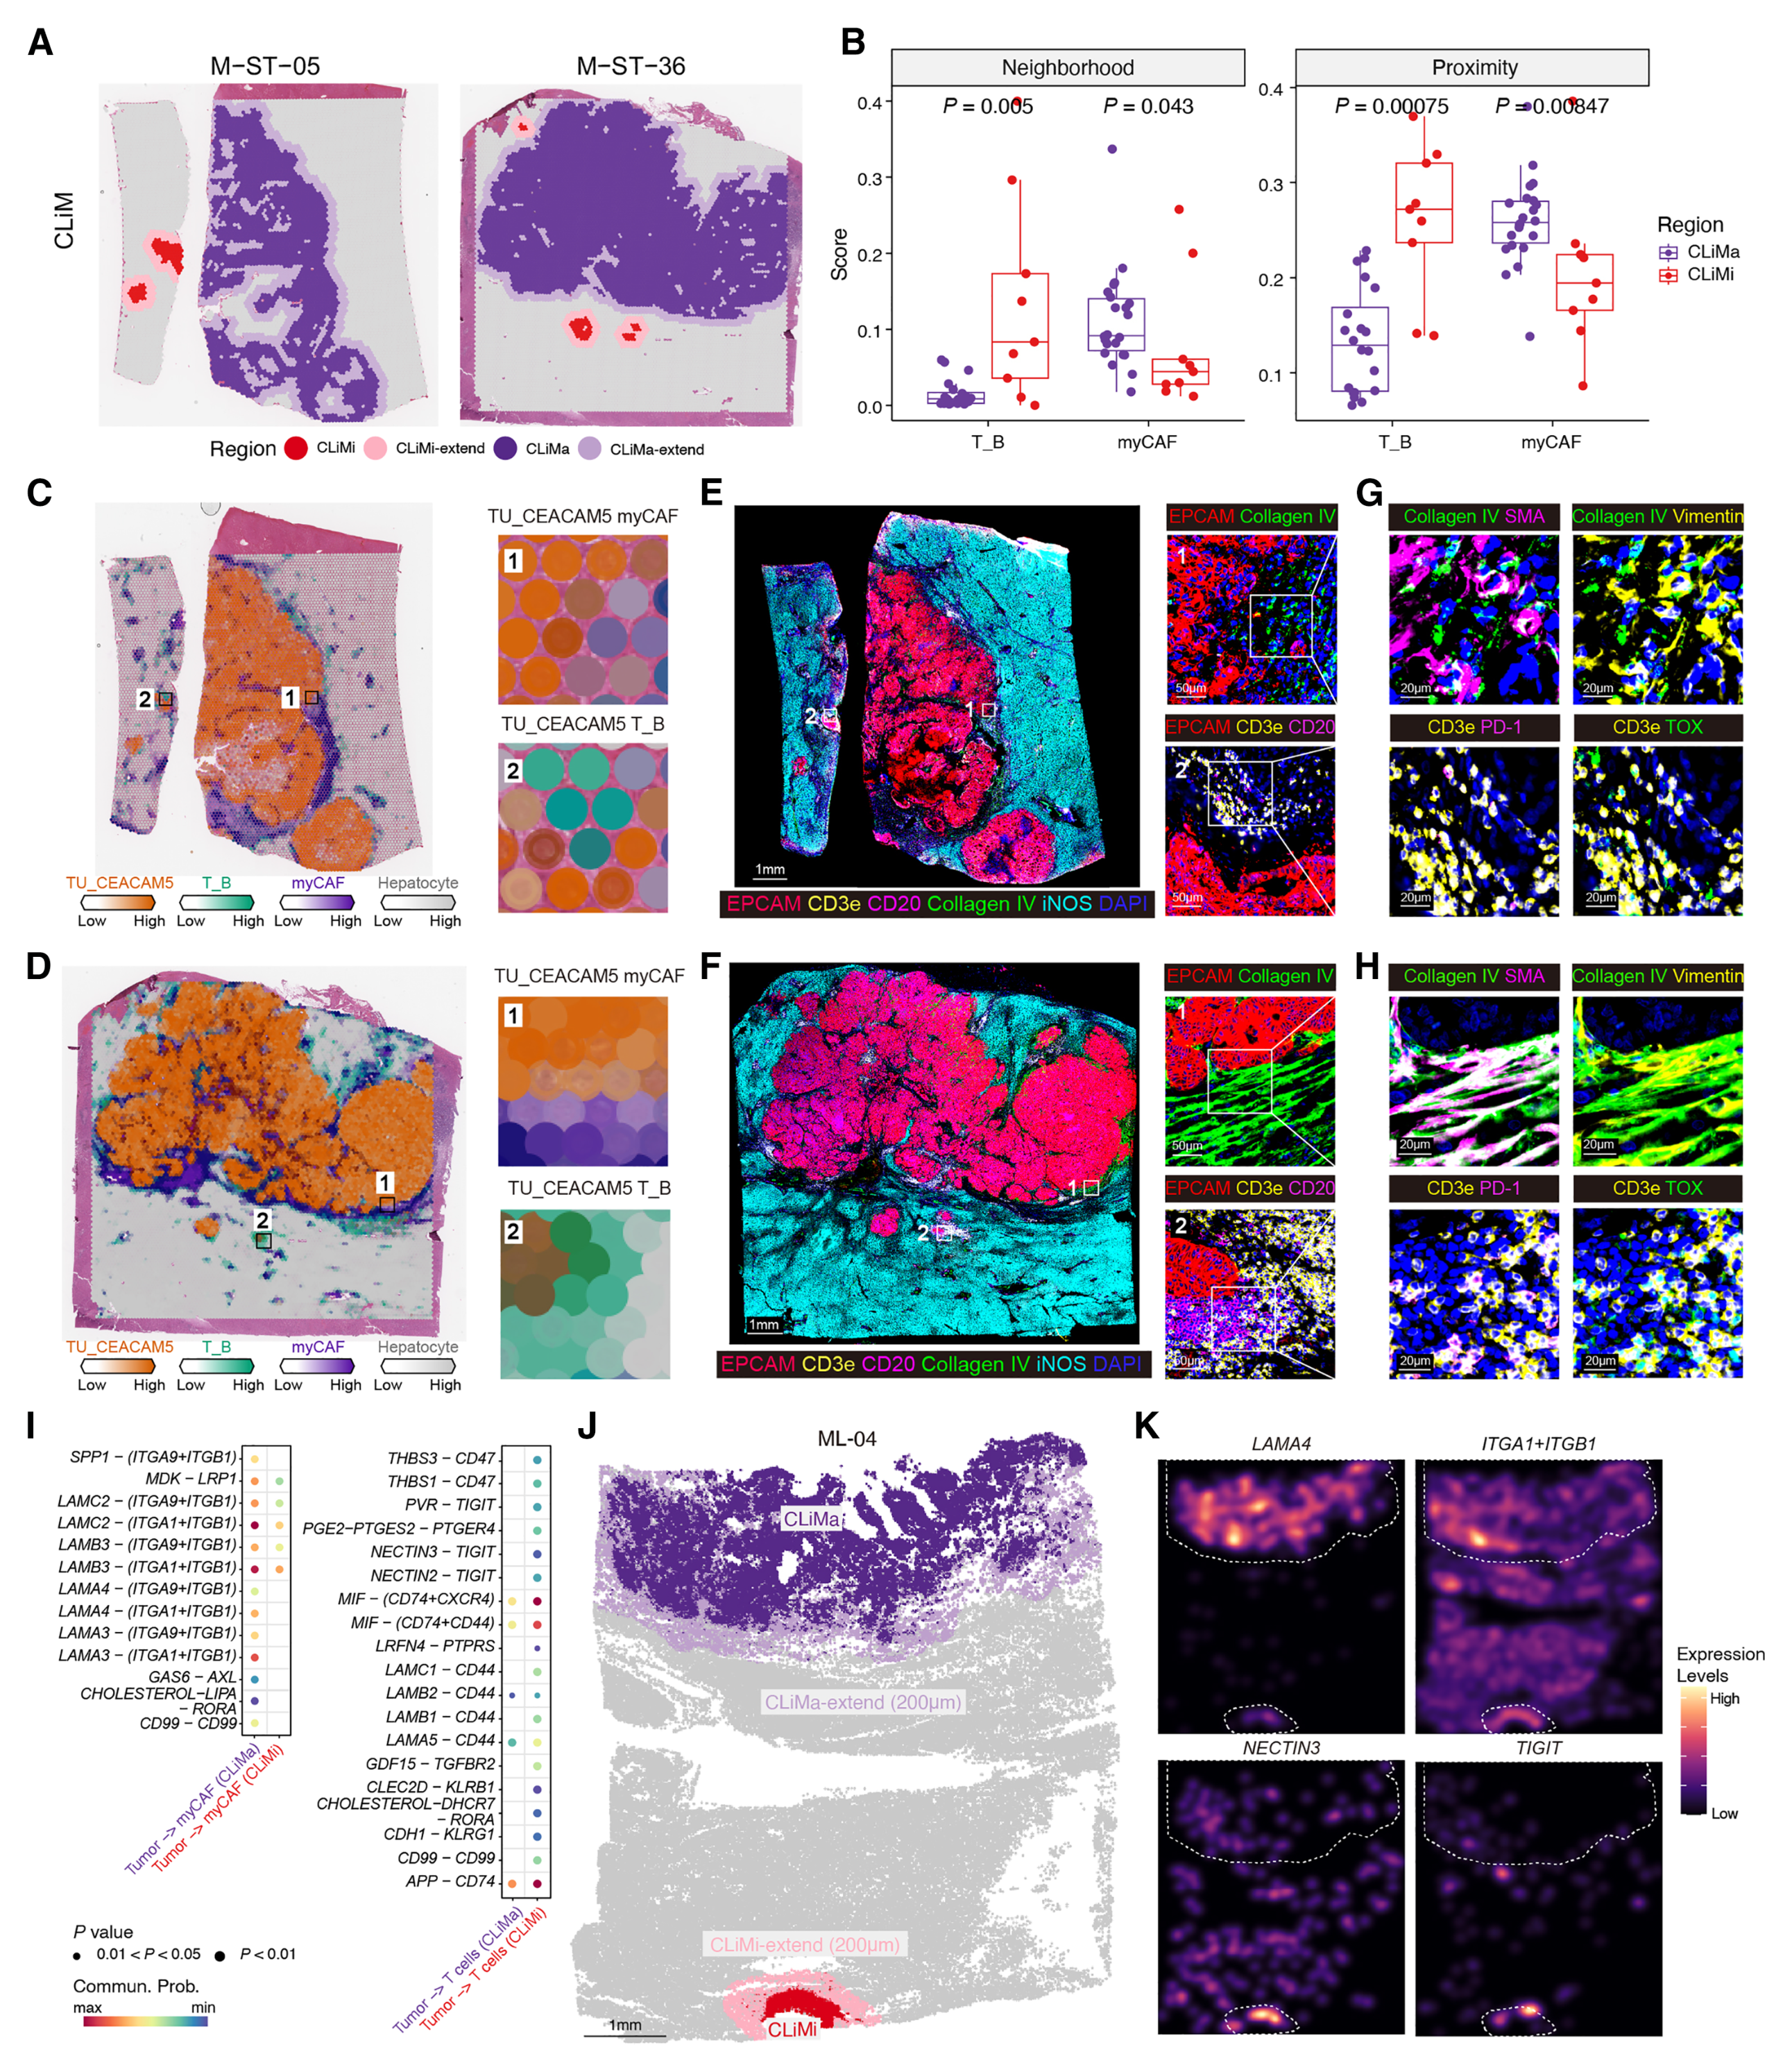
图6|肝宏转移和微转移的局部结构与候选信号。PDF第14页。
六基因特征与结局的关联
作者先比较微转移、宏转移和正常肝区,再用Visium HD筛选,得到BCL7B、COX17、RNF40、YME1L1、WEE1、AEN六个基因。相似的高表达细胞状态也出现在宏转移及其他单细胞队列中。该特征在微转移中富集,也存在于其他病灶的部分细胞中。(图7A–H;图S12A–H)
在临床队列中,高表达特征与较差的无病生存(DFS)及MRD-free survival(MRD-FS)有关。图7的生存曲线比较各队列评分最高40%与最低40%的患者,中间20%不进入该两组比较;补图另展示三组曲线。不同结局的数据完整程度不同,实际分析人数也不同。
| 分析 | 图中实际人数 | 主要结果 |
|---|---|---|
| MDACC肝转移:DFS | 高、低组各47人;调整模型117人 | 曲线比较P=0.042;调整模型HR 1.48,95% CI 1.06–2.1 |
| MDACC肝转移:MRD-FS | 高、低组各29人;调整模型73人 | 曲线比较P=0.031;调整模型HR 1.65,95% CI 1.01–2.7 |
| TCGA原发CRC:DFS | 高、低组各244人 | P=0.004 |
| GSE17538原发CRC:DFS | 高、低组各80人 | P=0.043 |
来源:图7I、Q和图S12I–K(PDF第15–16、55–56页)。调整模型纳入年龄、病理反应及RAS/BRAF状态;原文未充分说明六基因项的具体编码,表中HR保留为原模型结果,其单位编码仍待原始模型说明。外部两队列的总生存比较未达到统计学显著(P分别为0.082、0.17)。
4名患者的初次切除与化疗后复发肝转移样本,以及外部治疗反应数据,也显示复发或治疗后/进展状态与较高评分有关。这些数据呈现六基因特征与复发、治疗后状态的关联。(图7K–O)
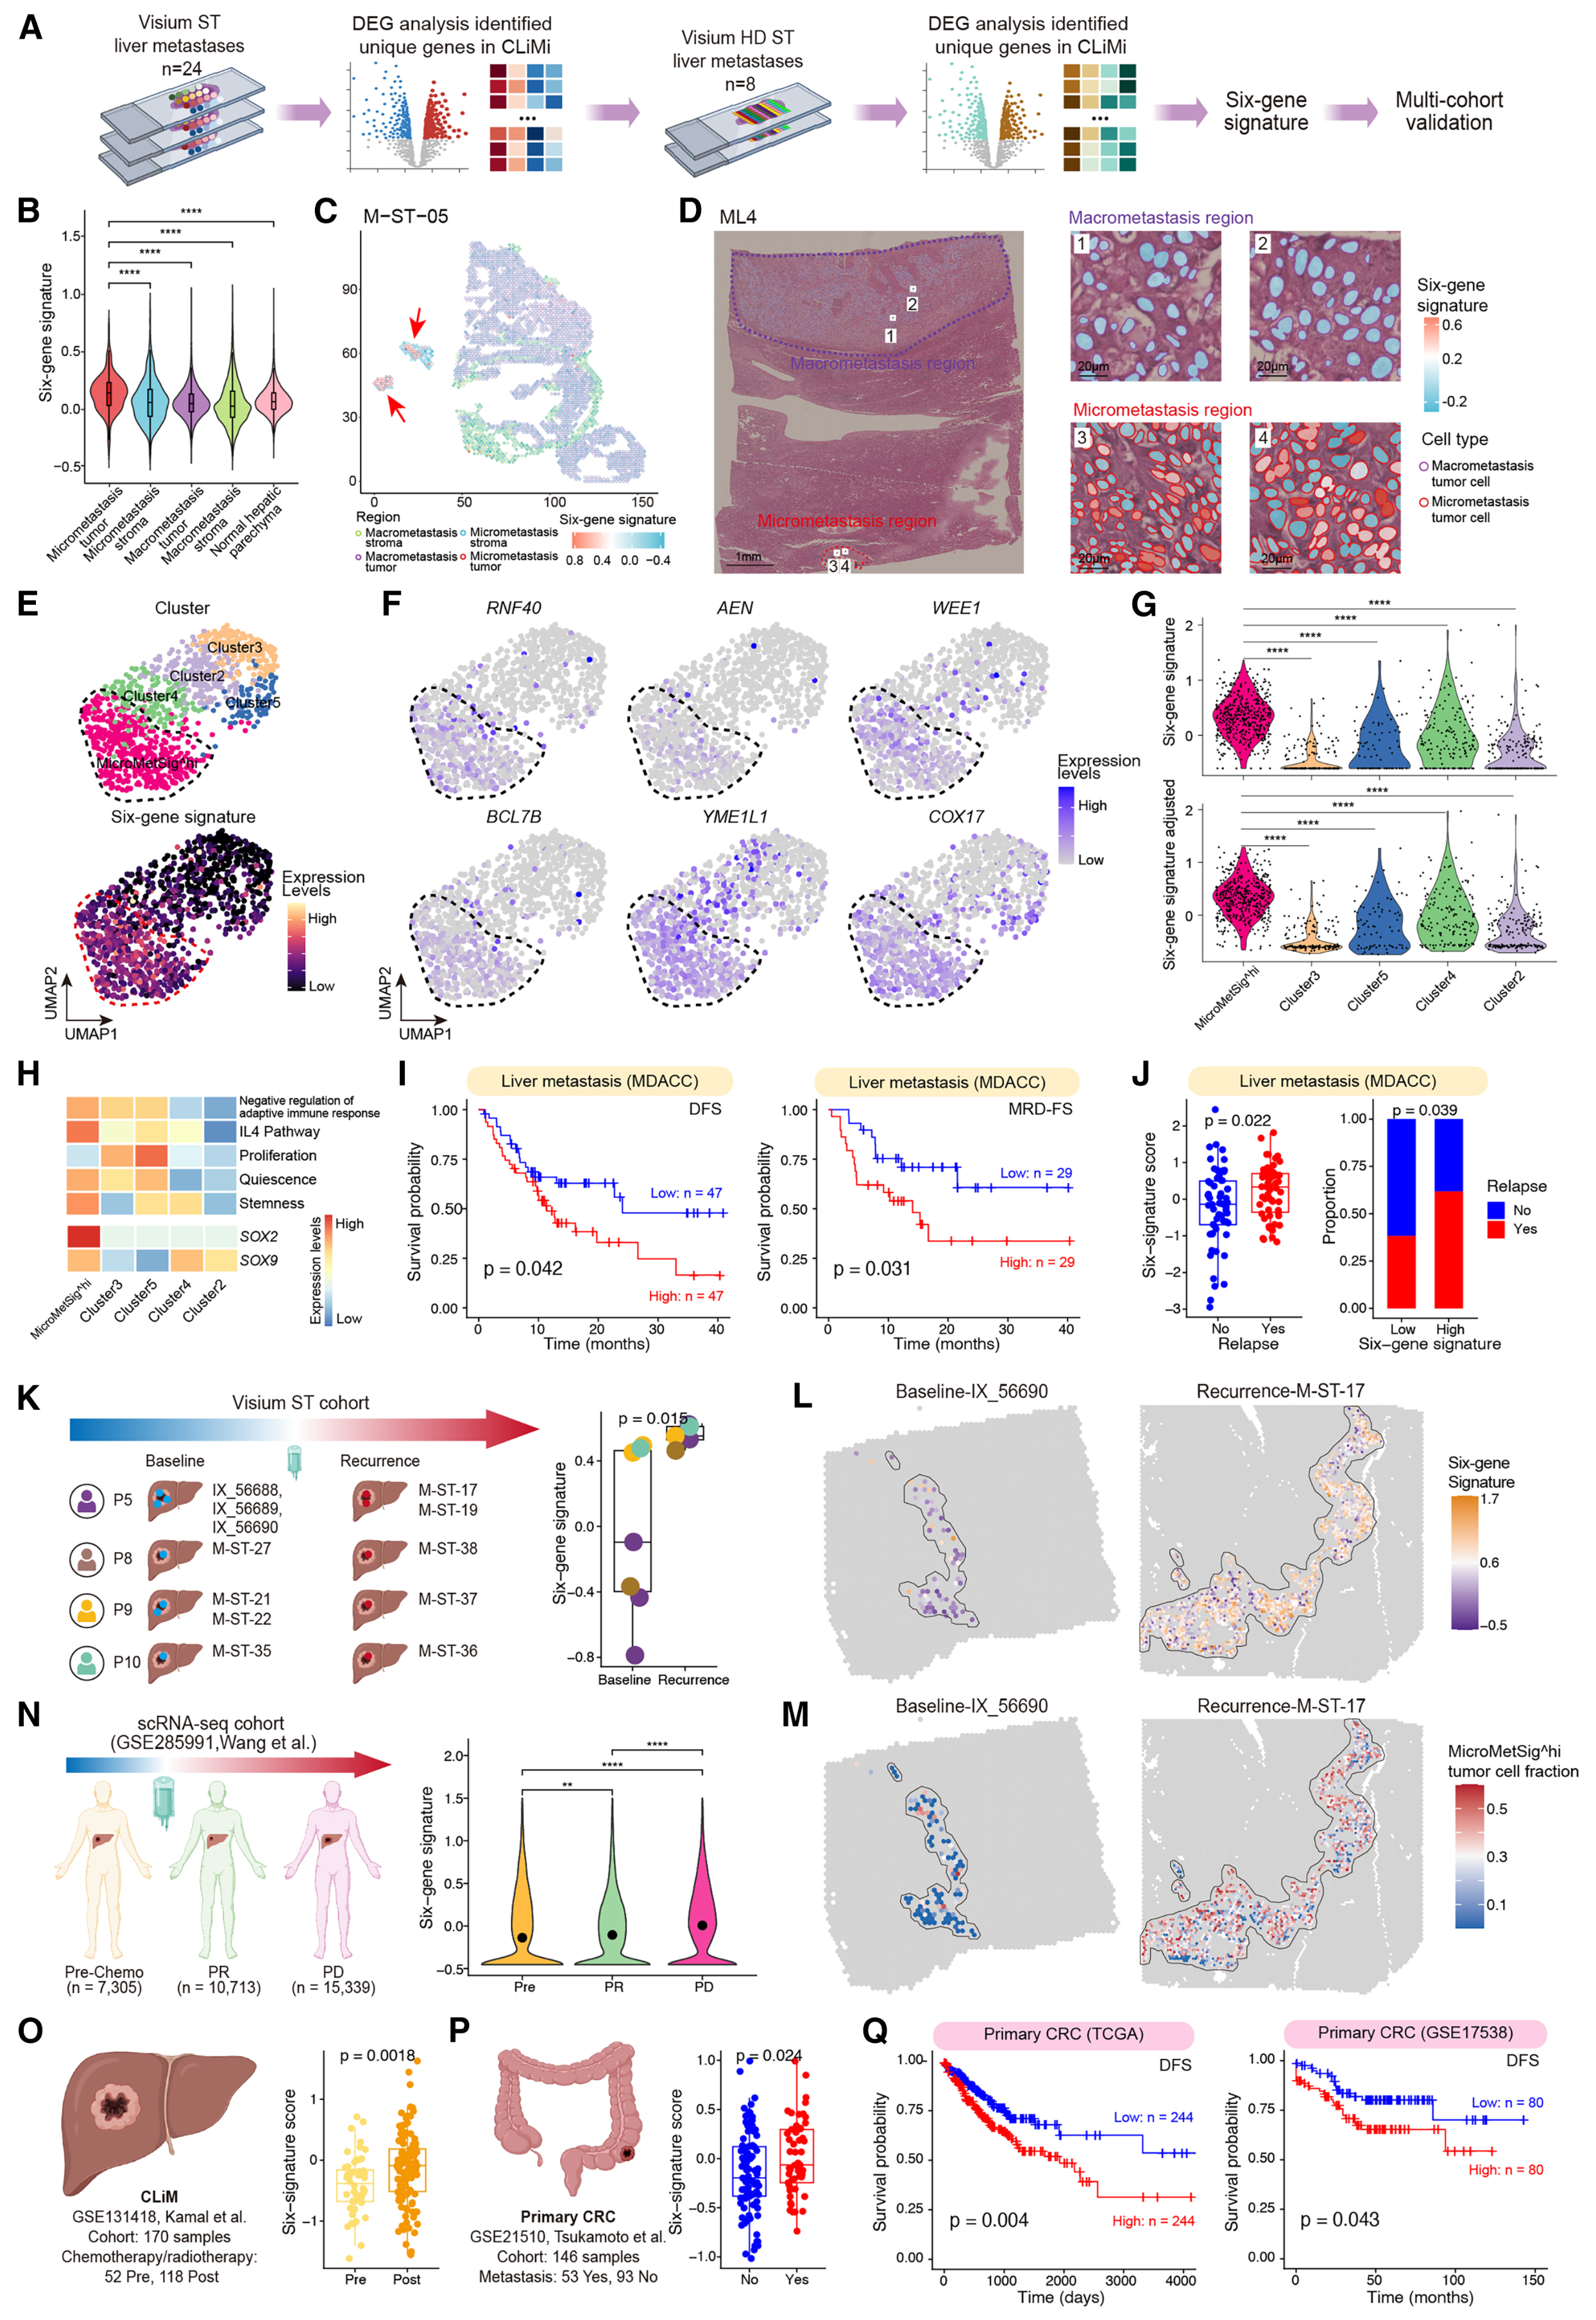
图7|六基因特征、细胞状态及临床关联。PDF第15页,图注在第16页。
结论、局限与未解决的问题
这项研究把微转移的病理位置、克隆结构、局部免疫状态和结局相关表达特征联系起来。主要推进是人体组织层面的空间证据;关键缺口仍是更大配对队列、三维结构与功能干预。六基因特征尚未建立固定临床阈值、诊断性能或指导治疗的效用,与ctDNA检测的互补价值仍待评价。(PDF第16、31页)
横断面组织资料对播散时间、长期休眠和微转移后续命运的解释有限;克隆树与计算通讯还需纵向资料和功能实验补充。T细胞杀伤、候选检查点作用及六基因特征的耐药机制均未直接验证,治疗筛选、状态诱导和其他混杂仍是可能解释(图2、4、6–7)。
本次已读56页来稿及其中7张主图、12张补充图。独立补充表S1、S2未取得,样本逐条信息和完整基因集未重核,原始组学数据未重分析;具体图文差异与阅读范围见展开的阅读记录。
相关原始研究
- Chun等,2022:Colorectal Liver Micrometastases: Association with RAS/TP53 Co-Mutation and Prognosis after Surgery:承接组织学微转移与术后预后的问题。
- Hu等,2019:Quantitative evidence for early metastatic seeding in colorectal cancer:承接克隆资料推断早期播散的问题。
以上两篇本轮仅核对书目与摘要,未作为已完成全文精读的独立证据。
主图与表格 · 7 张
Figure 1 · PDF 第 4 页
Figure 1. Overview of study cohort, pathological analysis, and spatial mapping of CRC metastases (A) Overview of the study design integrates Visium spatial transcriptomics (ST), Visium HD ST, laser-capture microdissection with whole-genome sequencing (LCM-WGS), and PhenoCycler-Fusion protein imaging. A total of 49 tumor specimens from 19 patients, including colorectal liver metastases (CLiMs), lung metastases (CLuMs), primary CRC, and adjacent normal tissues, were analyzed. (B) Composition of datasets used in this study, including spatial transcriptomics, LCM-WGS, protein imaging, single-cell RNA-seq, and bulk transcriptomic cohorts. Sample numbers for each modality and cohort are indicated. (C) Representative H&E-stained sections show a CRC macrometastasis and two micrometastatic foci in the liver (1, scale bar, 1 mm; 2–3, scale bars, 200 μm), lung metastases (4, scale bar, 1 mm; 5, scale bar, 200 μm), and primary CRC with multilayer invasion and perineural invasion (6, scale bar, 1 mm). Insets show magnified views of micrometastatic regions (2–3). (D and E) Pathology annotation of Visium ST spots (n = 341,328) (D) and Visium HD 8-μm bins (n = 3,843,553) (E) across CLiM, CLuM, and primary CRC samples. Sankey plots show relationships across annotation layers. Bar plots indicate counts per annotation, and boxplots show gene expression and detected gene numbers per annotation. Box middle lines, median; box limits, upper and lower quartiles; box whiskers, 1.5× the interquartile range. (F and G) Spatial pathology annotations for representative Visium ST (CLiM, CLuM, primary CRC) and Visium HD ST (CLiM, primary CRC) samples. See also Figure S1 and Table S1.
Figure 2 · PDF 第 6 页
Figure 2. Spatial clonal architecture in CRC and multiple metastatic sites (A) Phylogenetic trees, CNV distributions, and clonal compositions across primary and metastatic samples for representative patient 1 (PAT1). Spatial maps show H&E-stained images, pathology annotations, clonal distributions, and signature scores (CytoTRACE, quiescence, differentiation, and cell cycle). Patient timelines indicate therapy and sampling. Scale bars, 1 mm. (B) Experimental design of LCM–WGS based on spatially inferred clonal regions. (C) Comparison of large-scale CNVs inferred from Visium ST and low-depth WGS in matched regions. (D–H) CNV levels (D) and signature scores for CytoTRACE (E), quiescence (F), differentiation (G), and cell cycle (H) across patients (n = 11). p values were calculated using paired two-sided Student’s t-tests. (I) Phylogenetic tree shows relationships between clones from CLiMi and CLiMa. (J) Representative multiplex immunofluorescence of CLiMi and CLiMa showing Ki67 and SOX2. Scales bars, 50 μm. (K) Quantification of SOX2+ and Ki67+ tumor cells in CLiMi and CLiMa (n = 18). p values from two-sided Wilcoxon tests. For boxplots in panels (D–H, K), center lines indicate the median; box limits denote the upper and lower quartiles; and whiskers extend to 1.5 × the inter quartile range. See also Figures S2–S6 and Table S2.
Figure 3 · PDF 第 8 页
Figure 3. Identification and characterization of spatial MPs (A) Identification of spatial MPs in CLiM by NMF. Similarity matrix based on Jaccard index with sample and MP annotations. (B) Spatial distribution of MPs in a representative sample (M-ST-36), showing their expression levels and spatial distribution. (C) PhenoCycler-Fusion multiplex imaging design using adjacent sections matched to Visium ST. (D) Spatial maps of MPs (left) and corresponding multiplex immunofluorescence images (right) for M-ST-36. Scale bar, 1 mm. ll OPEN ACCESS Article (E) Zoomed-in views show correspondence between MPs and marker proteins (EPCAM, CD20, CD3e, MPO, CD68, SMA, Collagen IV, CD31, and iNOS) in the regions shown in (D). Scale bars, 50 μm. (F) UMAP of cell types identified from Visium HD ST (n = 801,392). (G) Heatmap of canonical marker gene expression across cell types in CLiM. (H) Spatial distribution of annotated cell types and zoomed views shows spatial organization at single-cell resolution. Scale bar, 1 mm. (I) Jaccard similarity between MP gene sets (Visium ST) and cell-type marker genes (Visium HD ST). See also Figures S7 and S8 and Table S2.
Figure 4 · PDF 第 10 页
Figure 4. Molecular and pathway characteristics in primary CRC and CLiM (A) Proportions and enrichment (Ro/e, ratio of observed to expected; *: 1–2; **: 2–3) of MPs across primary CRC regions. (B) Pathway signature scores across primary CRC regions. (C) Spatial mapping of tumor and metabolic pathways in a representative primary CRC sample. ll OPEN ACCESS Article (D) Proportions and enrichment (Ro/e) of MPs across CLiM regions. (E) Pathway signature scores across CLiM regions. (F and G) Multiplex immunofluorescence of CLiMa (F) and CLiMi (G) shows EPCAM, iNOS, CD3e, PD-1, and GZMB. Scale bars, 50 μm and 20 μm. (H) Proportions of PD-1+ and GZMB+ T cells among total T cells in CLiMa and CLiMi (n = 18). (I) Immunosuppressive signature expression across CLiM and CLuM regions. (J) Spatial mapping of pathology annotations and immunosuppressive signature in CLiMi and CLiMa. Scale bar, 1 mm. Two-sided Wilcoxon tests were used in (B), (E), (H), and (I), with significance indicated as *p < 0.05 and ****p < 0.0001. For box plots in (B), (E), (H), and (I), center lines indicate the median; box limits denote the upper and lower quartiles; box whiskers, 1.5× the interquartile range. See also Figure S9 and Table S2.
Figure 5 · PDF 第 12 页
Figure 5. Spatial network of MPs in CLiM, CLuM, and primary CRC (A) Schematic of spatial neighborhood and proximity for Visium ST spots. (B) Spatial network of MPs across CLiM, CLuM, and primary CRC. (C and D) Spatial neighborhood (C) and proximity (D) scores between TU_CEACAM5 and TME-related MPs across CLiM, CLuM, and primary CRC. Box middle lines, median; box limits, upper and lower quartiles; box whiskers, 1.5× the interquartile range. (E–G) Spatial mapping and colocalization of TU_CEACAM5 with MPs across tumor types: (E) Mac_CD68 and myCAF in CLiM, (F) T_cell in CLuM, and (G) Mac_CD68 in primary CRC. Colors denote distinct MPs. (H–J) Multiplex immunofluorescence in liver metastases (H: EPCAM, CD3e, CD20, CD68, SMA, Collagen IV, iNOS), lung metastases (I: EPCAM, CD3e, CD68, SMA, Collagen IV), and primary CRC (J: EPCAM, CD3e, CD20, CD68, SMA, Collagen IV). Zoomed views highlight spatial relationships between EPCAM and Collagen IV, CD68, or CD3e. Scale bars, 50 μm and 1 mm. (K–M) Zoomed regions show co-expression patterns: (K) collagen IV with SMA or vimentin and CD68 with CD163 or iNOS; (L) CD3e with PD-1 or TOX; (M) CD68 with CD163 or iNOS. Scale bars, 20 μm. Two-sided Wilcoxon tests were used in (C) and (D). See also Figure S10.
Figure 6 · PDF 第 14 页
Figure 6. Spatial network of MPs in CLiMa and CLiMi (A) Spatial distribution of macro- and micrometastases and surrounding liver tissue. (B) Spatial neighborhood and proximity scores between TU_CEACAM5 and T_B, and between TU_CEACAM5 and myCAF MPs in CLiMa and CLiMi. Box middle lines, median; box limits, upper and lower quartiles; box whiskers, 1.5× the interquartile range. (C–D) Spatial colocalization of MPs in representative CLiM samples. (E–F) Multiplex immunofluorescence images show EPCAM, CD3e, CD20, Collagen IV, and iNOS. Zoomed views highlight EPCAM association with collagen IV in macrometastases and with CD3e/CD20 in micrometastases. Scale bars, 50 μm and 1 mm. (G–H) Zoomed regions from (E) show co-expression patterns: Collagen IV with SMA or Vimentin (top), and CD3e with PD-1 or TOX (bottom). M-ST-05 corre sponds to (G) and M-ST-36 to (H). Scale bars, 20 μm. (I) Ligand-receptor interactions between TU_CEACAM5 and myCAF or T cells in CLiMa and CLiMi. (J) Spatial distribution of macro- and micrometastatic regions (macro: purple, extended: light purple; micro: red, extended: pink). Scale bar, 1 mm. (K) Spatial density maps of LAMA4, ITGA1 + ITGB1, NECTIN3, and TIGIT (yellow to dark purple, high to low). Two-sided Wilcoxon tests were used in (B). One-sided permutation tests were used in (I). See also Figure S11.
Figure 7 · PDF 第 15 页
Figure 7. Identification and validation of the CLiMi six-gene signature and its association with clinical outcomes (A) Workflow for defining the CLiMi six-gene signature. (B) Six-gene signature expression across tumor, stroma, and normal liver regions. (C and D) Spatial mapping of six-gene signature expression in Visium ST (C) and Visium HD ST (D). Scale bars, 1 mm and 20 μm. (E) UMAP of tumor cells shows five clusters (top) and six-gene signature expression (bottom). (F) UMAP feature plots of individual signature genes. (G) Six-gene signature scores across clusters before and after cell-cycle adjustment. (H) Pathway enrichment and stemness marker expression in tumor cells. (I) Kaplan-Meier analysis of DFS and MRD-FS in the MDACC cohort, comparing patients with high (60–100%) versus low (0–40%) CLiMi six-gene signature expression. (J) Six-gene signature scores in CLiM samples with or without relapse (left; two-sided Wilcoxon test; n = 117). Proportions of relapse in high- and low-signature groups (right; chi-square test; n = 94). (K) Six-gene signature scores in baseline and recurrent CLiM samples (n = 12). (L and M) Spatial mapping of six-gene signature expression (L) and MicroMetSig^hi tumor cell fractions (M). (N–P) Validation across independent cohorts: (N) scRNA-seq (GEO: GSE285991; n = 33,357) with chemotherapy response (pre-treatment, PR, and PD); (O) liver metastasis microarray (GEO: GSE131418; n = 170) with pre- and post-chemotherapy/radiotherapy samples; (P) primary CRC microarray (GEO: GSE21510; n = 146) with metastatic status. Signature scores are stratified by condition. (Q) Kaplan-Meier analysis of DFS in the TCGA and GEO: GSE17538 cohorts using the high (60–100%) versus low (0–40%) stratification. p values were calculated using two-sided Wilcoxon tests in (B), (G), (K), and (N–P), and log rank tests in (I) and (Q). For box plots in (B), (J), (K), (O) and (P), center lines indicate the median; box limits denote the upper and lower quartiles; and whisker extend to 1.5 × the interquartile range. See also Figure S12 and Table S1.
完整阅读记录与证据表
文献卡:结直肠癌宏转移与微转移的空间多组学
- Paper ID:p-0017-art-spatial-multi-omics-landscape-colorectal
- 题名:Spatial multi-omics landscape of colorectal cancer macro- and micrometastases
- Cancer Cell 44,1568–1586.e11;在线发表2026-07-09,期次日期2026-08-10;DOI:10.1016/j.ccell.2026.06.009。
- 晨会:2026-09-21;实际分析:2026-09-20。
- 流程:article-read、morning-report、pdf、web-publish。
- 阅读范围:56页来稿,含全文、STAR Methods、图1–7和补图S1–S12;独立补表S1、S2未获取,原始数据未重分析。详见coverage.md。
- 图表:24 PNG,包含7主图、12补图、1图形摘要和资源表4个跨页部分;完整图注见figures/captions.md。网页选7主图。
- 人工核对:pending;以下“已对照”均指AI对照原文。
一句话结论
人体空间组织资料支持肝微转移的较早克隆分支、静息及干性相关表型和免疫抑制相关邻域,并提出与不良结局相关的六基因特征;因果机制及临床检测用途尚未建立。
研究问题与贡献
作者试图补足血液ctDNA与组织中残留癌灶之间的生物学联系。相较只研究宏转移或失去空间信息的细胞悬液,本研究将病理确认的微转移与邻近组织、宏转移、肺转移及原发CRC放在空间坐标中比较,再引入DNA、蛋白和外部队列核对。研究是人体观察性空间图谱与回顾性结局关联分析,没有微转移清除的动物干预或临床疗效试验。
方法与验证
病理取样起点是160名肝转移切除患者;38名检出微转移,经过病灶消耗及质量筛选后16名患者、32份肝组织进入空间分析,加入配对原发灶及肺转移和3份公开原发CRC样本,共19名患者、49份样本(图S1A)。这是经过微转移检出、组织质量及切除条件筛选的发现队列。
微转移需在肉眼正常组织中与宏转移分离。肝脏要求连续切片后存在至少5层正常肝细胞板或非肿瘤门管区间隔,并在代表性连续切片用CDX2排查隐匿连接;肺按正常实质间隔采用类似判定(第25页)。该定义与单纯尺寸阈值、外周血MRD定义不同。
Visium用于病理位点注释、表达程序和CNV推断;Visium HD结合StarDist–SMURF核分割/转录本分配,得到细胞层面的估计表达。LCM-WGS覆盖6份选定样本,平均有效深度1–3×,用于CNV正交比较;PhenoCycler用于17份样本、8名患者的邻片蛋白验证。不是49份样本均完成全部技术,也不是全部HD数据都直接测量单细胞完整转录组(第3、25–29页)。
表达特征比较的方法章节说明使用患者ID随机效应的线性混合模型;部分图注另列配对t检验或Wilcoxon检验,应分别保留其报告方式,各图P值按其具体报告的检验方式记录(第27页及各图注)。六基因筛选从109个候选基因出发,使用HD表达和Bonferroni校正进一步筛选(第30页)。生存曲线使用最高40%与最低40%分组,模型调整年龄、病理反应及RAS/BRAF状态(第31页)。
核心证据
| 主张或结果 | 数字、条件与解释 | PDF页序/图表 | 依据类型 | 核对状态 |
|---|---|---|---|---|
| 空间资料规模 | 19名患者、49份样本;37份Visium、12份HD;样本有跨技术复用 | 3–4、33–34;图1、S1 | 正文+图表 | 已对照,不累计成72份独立样本 |
| 病灶规模 | 肝宏/微转移27/47灶,肺宏/微转移4/6灶,原发CRC12灶;foci以病灶计,样本与患者分别记录 | 3;图1 | 正文 | 已对照;补表逐条未取得 |
| 测量单元 | Visium 341,328 spots;本地HD 3,843,553个8 μm bins;HD细胞重建肝801,392、原发CRC545,885 | 3、7–9、25、47;图1、3、S8 | 正文+图表 | 已对照,标注与原图S8图注差异见coverage |
| 克隆较早分支 | 多患者CNV树中CLiMi常处较早分支;4组LCM-WGS配对树提供支持 | 5–7、35–44;图2、S2–S6 | 正文+图表 | 支持演化推断,不是纵向谱系追踪 |
| CNV负荷 | 图2D患者层面n=11,CLiMi更低,P=0.00061;S6B四组DNA配对比较P=0.082 | 6、43–44 | 图表 | DNA方向一致,四组配对比较未达显著性阈值 |
| 状态并不完全一致 | CLiMi CytoTRACE更低P=0.013、静息评分更高P=0.036、分化评分更高P=0.049;细胞周期P=0.47 | 6;图2E–H | 图表 | 已放大核对轴、方向和P值 |
| 干性及增殖标记 | SOX2阳性比例较高P=0.028;Ki-67 P=0.38;图注n=18未据此扩大为18名患者;SOX9 H-score更高,图S6D n=46、P=6.4×10⁻⁵,未标为46名患者 | 6–7、43–44;图2J–K、S6C–D | 图表+正文 | 保留未显著增殖差异;测量单位细节待补表 |
| 原发CRC深部状态 | EMT、TGF-β、血管生成及缺氧/糖酵解相关表达升高;HIF-1α按63个区域评分 | 7、10–11、49–50;图4A–C、S9B–E | 正文+图表 | 区域横断面,非实测代谢通量或时间轨迹 |
| 微转移T细胞表型 | RNA校正CD3D后耗竭相关标记增加;蛋白PD-1阳性T细胞比例高、GZMB阳性比例低;图注n=18 | 9–11;图4F–H、S9H–I | 正文+图表 | 未进行直接T细胞杀伤检测 |
| 肝转移局部邻域 | CLiMi邻近T/B、CLiMa邻近myCAF;T/B邻域P=0.005、距离得分P=0.0075;myCAF邻域P=0.043,距离得分P=0.0847 | 14;图6B | 图表 | 不把所有距离指标写成显著 |
| 候选通讯信号 | 宏转移的基质–整合素轴,微转移的NECTIN/PVR–TIGIT、PGE2相关轴、PD-L1–PD-1 | 11、14、53–54;图6I–K、S11 | 正文+图表/模型推断 | 是表达与空间概率,非受体占有或通路必要性实验 |
| 六基因特征 | BCL7B、COX17、RNF40、YME1L1、WEE1、AEN;也在宏转移中辨认MicroMetSig高表达细胞状态 | 11、15–16、30、55–56;图7A–H、S12A–H | 正文+图表 | 描述表达状态富集,组织位置及谱系特异性仍待验证 |
| MDACC DFS | 高低各47人,log-rank P=0.042;多变量n=117、事件58,HR 1.48,95% CI 1.06–2.1,P=0.023 | 13、15–16、55–56;图7I、S12I–J | 正文+图表 | 已核分母;HR编码未明,不称高低组或每分风险 |
| MDACC MRD-FS | 高低各29人;补图中间组15人;多变量n=73、事件27,HR 1.65,95% CI 1.01–2.7,P=0.046;两组曲线P=0.031 | 13、15–16、55–56;图7I、S12I/K | 正文+图表 | 不把117人全部记为MRD分析集 |
| 外部DFS关联 | TCGA高低各244人P=0.004;GSE17538高低各80人P=0.043;各数据集总量与端点可分析人数不同 | 13、15、55;图7Q、S12I | 正文+图表 | 已对照,未用总队列数替代图中人数 |
| 外部OS | TCGA P=0.082,GSE17538 P=0.17,均未达到0.05 | 13、55;S12I | 正文+图表 | 不写成已证实OS关联 |
| 化疗/复发相关 | 本地4名患者,初次7份、复发5份肝转移样本;外部GSE285991来自10名患者、33,357个肿瘤细胞;GSE131418微阵列170份样本 | 13、15–16;图7K–O | 正文+图表 | 非12名患者;33,357不是病例数;非随机治疗效应 |
| ctDNA测量 | 肿瘤知情的16位点检测;至少2个肿瘤特异变异超过预设阈值判阳性 | 31 | 方法正文 | 该检测方式不是六基因检测;MRD-FS完整事件和时间起点定义仍不充分 |
作者结论与AI判断
作者认为CLiMi处于较早演化、干性样静息状态,具有免疫抑制环境,六基因特征可能成为组织层面的MRD相关标志物(第13、16页)。
AI评价:研究建立了空间可定位的表达/蛋白状态及其结局关联。CNV树、静息评分、干性蛋白和RNA velocity分别描述遗传、表达及动力学线索;微转移发生时间、功能性休眠及肿瘤起始能力仍待直接验证。六基因相关细胞也见于宏转移,肝与肺的证据量不同,其跨器官适用性需要更多样本和功能实验。
局限
作者明确指出
19名患者的空间队列较小,完整配对的原发/肝/肺样本不足;未完成微转移三维结构重建;免疫抑制的机制未定义,需合适模型与功能扰动验证(第16页)。作者也承认组织切片检测的微转移仅能覆盖ctDNA阳性MRD的一部分。
AI推断与理由
- 队列经过微转移检出、组织质量和切除条件筛选,且不少样本经过治疗;空间差异可能同时反映部位、时间与治疗选择,不能推断自然病程中的唯一先后路径。
- 图2中分化相关指标与“更干性”不是同方向证据。SOX2/SOX9支持标记表型,Ki-67未显著;没有长期停滞、再激活、功能性干细胞或谱系追踪证据。
- 高低40%是队列内相对阈值;生存关联不能等同于固定阈值的MRD诊断能力,论文未报告足以建立临床用途的灵敏度、特异度或前瞻性决策收益。
- Cox模型纳入有限协变量,残余混杂仍可能存在;六基因变量编码、MRD-FS事件/删失及具体监测时间表不足,不能补造定义。CI接近1的估计需保留不确定性。
- 复发样本富集特征与耐药状态相关,不能排除预存状态的选择、治疗诱导或取样差异。没有六基因组合或候选通讯轴的必要性/充分性证据。
- 方法写明患者随机效应,图注又使用多种检验;未获得补表S2与原始模型输出,不能断言各图统计全部错误,也不能默认全部完成患者层级调整。
待核对与后续阅读
- 补表S1逐样本病例、治疗和随访字段;补表S2完整基因集及敏感性分析。当前未取得,不以图形摘要代替。
- 图S8F图注801,392与图面545,885的错位;S12I的TCGA三组相加609与正文610不同;主文将两份微阵列资料写作RNA-seq等,见coverage.md,不自行改原图。
- 图2K、S6D及图4H的测量单元与患者对应;六基因Cox编码及MRD-FS完整定义。
- 相关研究Chun等2022(DOI10.1097/XCS.0000000000000223)及Hu等2019(DOI10.1038/s41588-019-0423-x),本轮仅核对书目与摘要,未全文精读。论文引用的免疫机制和药物研究也只按作者转述处理。