研究问题与核心发现
MMR持续修复DNA复制后留下的错配和小片段插入、缺失。失去这一功能的肿瘤会逐步积累突变,其中一部分可能形成能够被免疫系统识别的新抗原。临床上,dMMR/MSI-H已经成为免疫治疗分层的重要依据。Blagg等人的研究进一步追问:能否用一个直接作用于MMR蛋白的小分子,主动改变原本MMR完整肿瘤的免疫反应性?
作者找到的化合物是NP1867。它结合PMS2的N端ATP口袋,与Cys73形成共价加合物,并在细胞功能实验中产生MMR抑制。鼠源结肠癌CT26细胞和乳腺癌TS/A细胞持续接触该药物后,积累了MMR缺陷相关的基因组改变。随后将这些细胞植入小鼠,再给予抗PD-1,观察到肿瘤生长延缓。(主文PDF第3–12页)
整项研究依次连接了三个层次:药物进入并占据靶点、DNA修复功能改变、长期演化后的肿瘤对免疫治疗发生反应。动物阶段使用的是预先在体外培养处理过的细胞;NP1867未作为系统治疗药物长期给予荷瘤小鼠。
研究设计与时间尺度
| 证据层次 | 模型与关键对照 | 主要读出 |
|---|---|---|
| 结合结构与选择性 | 人PMS2蛋白;MLH1、HSP90及广谱筛查;失活类似物NP2567 | 晶体结构、SPR、荧光偏振、NanoBRET、共价靶向谱 |
| MMR功能 | HAP1野生型与PMS2敲除;人SW620、鼠CT26和TS/A | 6-TG/TMZ条件下的DNA断裂、细胞周期、凋亡及存活 |
| 长期基因组演化 | NP1867 0.5 μmol/L与DMSO;每周期4周 | WES、相对T0的TMB增量、MSI评分及突变特征 |
| CT26免疫治疗 | 40周处理后的细胞混合植入BALB/c小鼠;另设NOD.SCID | 抗PD-1或同型对照下的生长曲线、完整退缩与肿瘤转录谱 |
| TS/A验证 | 24周处理后的细胞原位植入乳腺脂肪垫;另设NOD.SCID | 抗PD-1反应及个体生长曲线 |
CT26有3条独立长期培养重复,分别接受10个周期、共40周处理;植入动物前将三条重复等比例混合。TS/A的长期培养为每个处理条件1条生物学重复,持续6个周期、共24周。细胞内靶点占有在小时尺度出现,基因组演化与动物验证使用的是周至月尺度。(主文PDF第7、9–10、12–14页;补图S6、S9)
PMS2的ATP口袋提供了共价结合位点
PMS2与MLH1组成MutLα复合物。PMS2的N端具有ATP结合功能,C端含有参与修复起始的内切酶活性。研究团队从具有GHKL家族蛋白结合线索的间苯二酚片段出发,利用PMS2口袋附近的Cys73设计共价抑制剂;MLH1对应位置为Thr61,为选择性设计提供了结构基础。
2.0 Å分辨率的晶体结构显示,NP1867占据人PMS2的N端ATP口袋,并与Cys73形成共价连接。SPR测得可逆结合部分的KD为0.065 μmol/L;动力学分析得到KI为0.101 μmol/L、kinact为0.002 s⁻¹,符合先形成可逆复合物、再产生共价加合物的两步过程。(图1;主文PDF第3–4页;补表S1–S2)
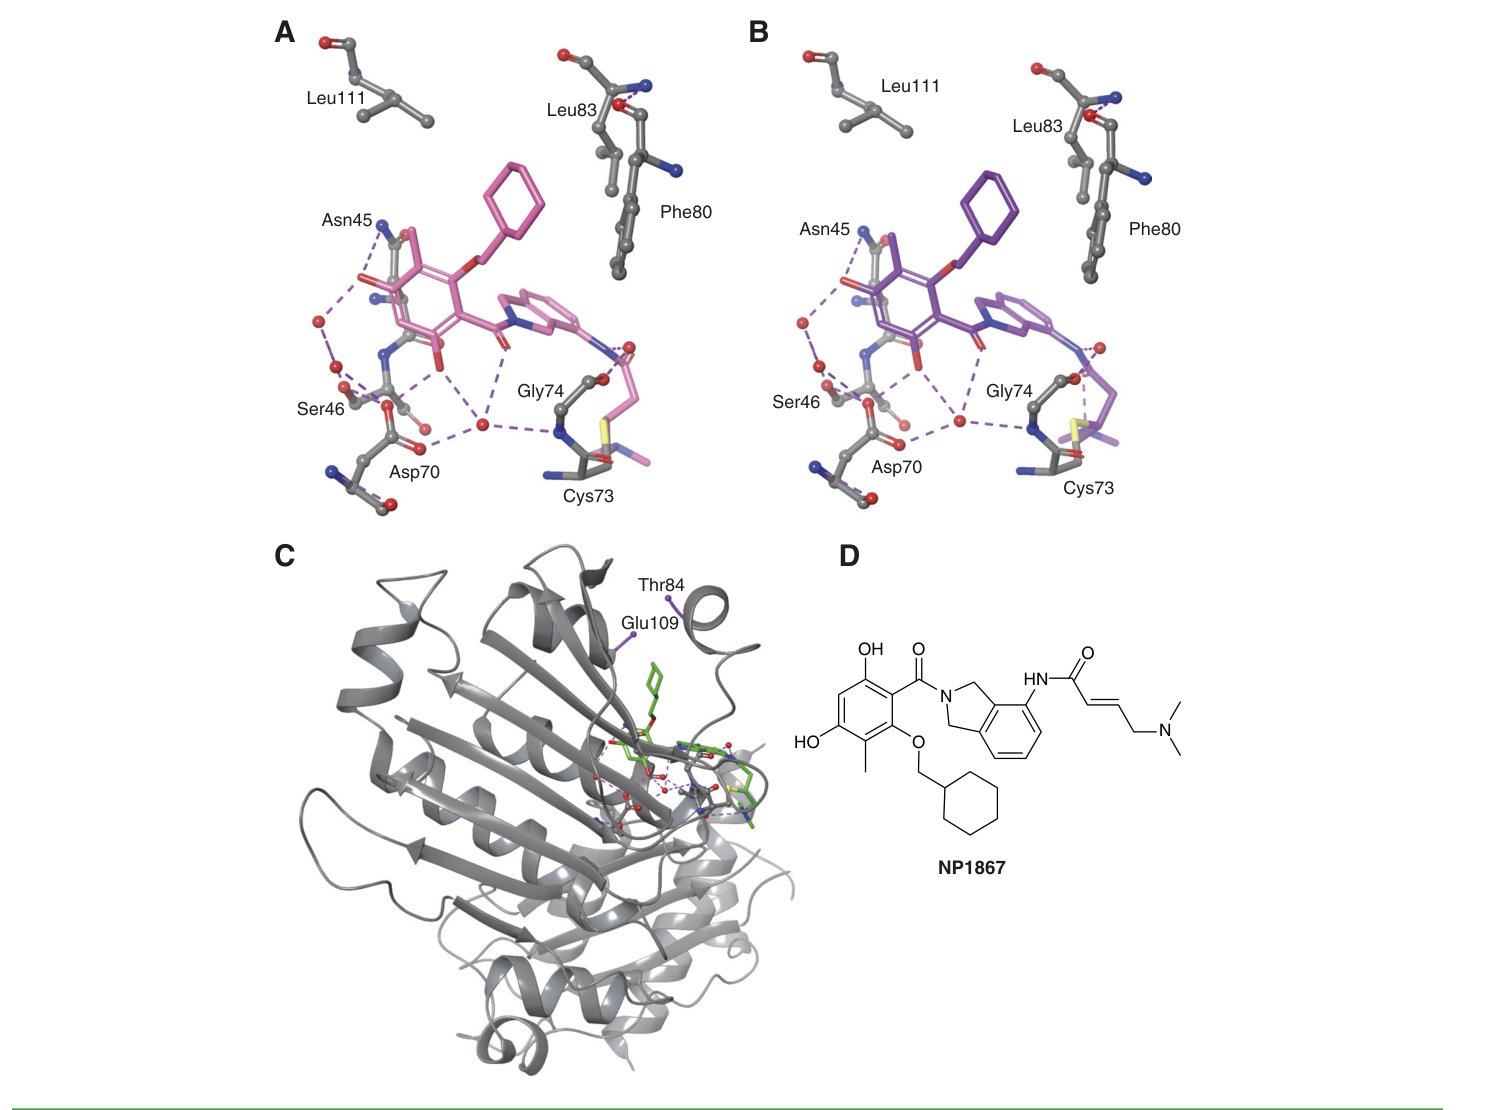
NP2567保留相似骨架和共价反应基团,同时改变了支持PMS2结合的药效团。它在后续靶点占有和功能实验中基本失活,为解释NP1867的效应提供了匹配的化学对照。
细胞NanoBRET实验测得PMS2结合IC50为0.022 μmol/L。SW620细胞以3 μmol/L处理2小时后,半胱氨酸反应谱中重点检出的结合位点是PMS2 Cys73。选择性也有明确的检测条件:PDHK家族存在体外抑制信号,10 μmol/L的广谱受体/酶筛查中可见κ阿片受体、多巴胺转运体和COX2信号;这些数据共同限定了该化学工具的适用浓度和解释范围。(主文PDF第4–5页;补图S2–S3;补表S3的3a–3c页签)
靶点占有与修复功能分别验证
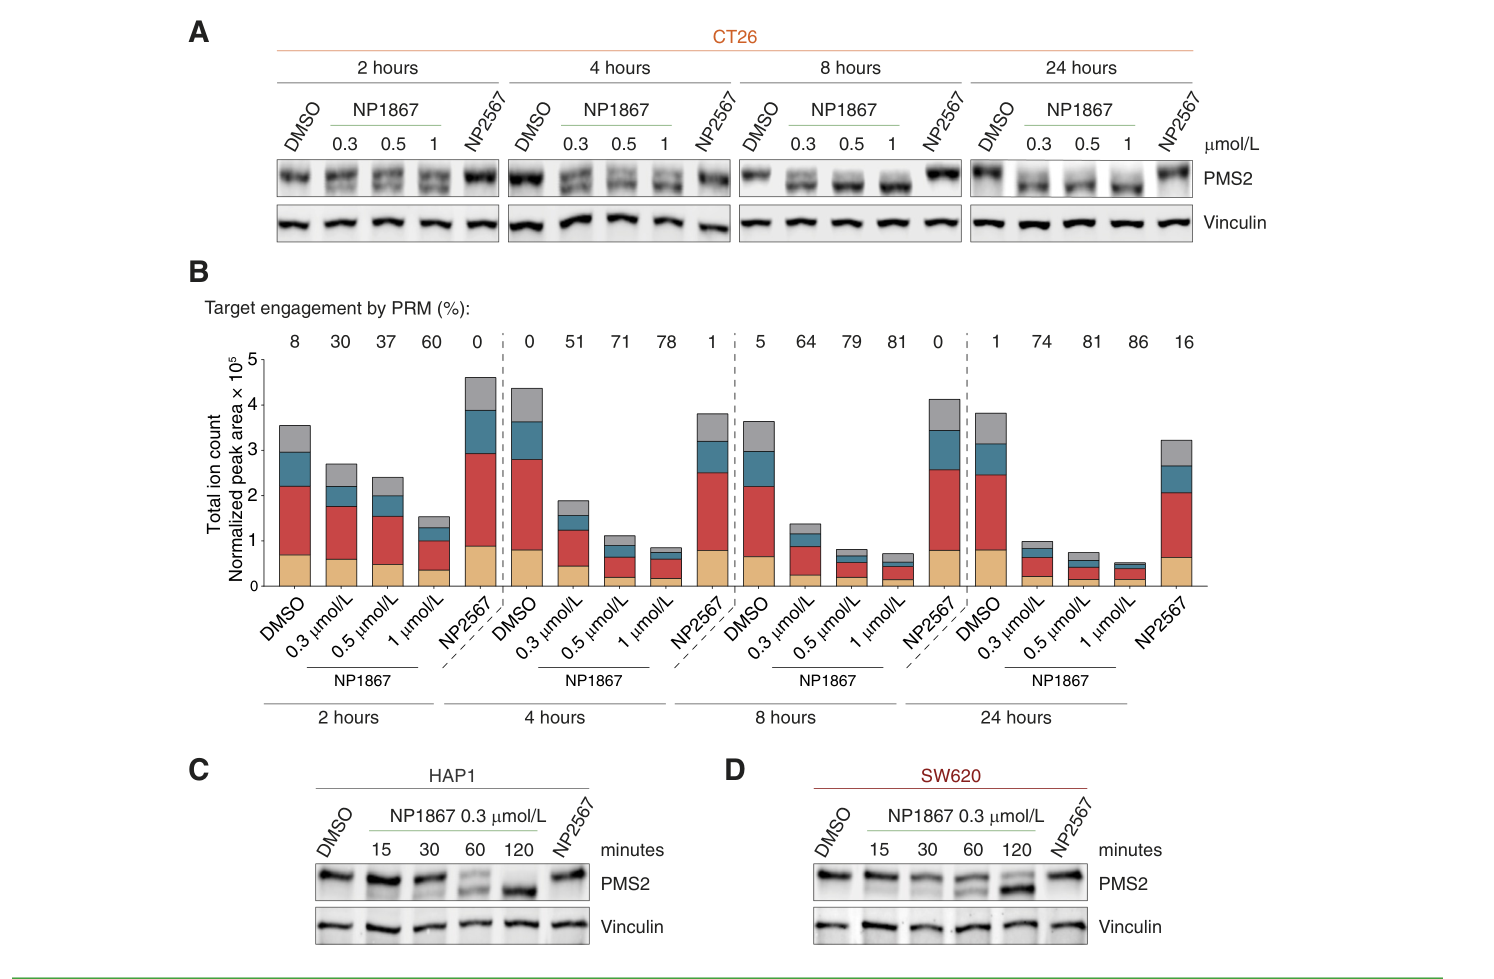
NP1867结合后,PMS2在定制Western blot条件下的迁移速度加快。作者同时使用PRM质谱检测未被加合的Cys73肽段,观察两种方法是否给出一致的时间、浓度依赖关系。CT26在0.3–1 μmol/L、2–24小时内出现逐步增加的占有,人HAP1和SW620也可见类似变化。(图2;主文PDF第5–6页)
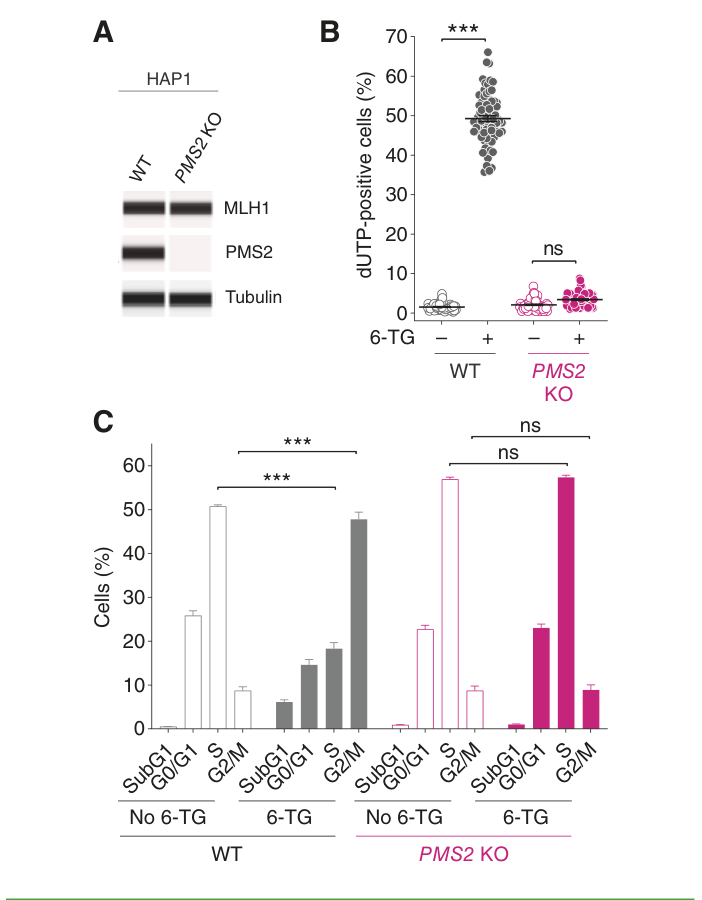
功能验证利用了6-TG和TMZ的MMR依赖性毒性。6-TG造成的错配被MMR识别、反复处理后,可以形成DNA断裂和细胞周期阻滞;MMR失活的细胞则较能耐受这一过程。PMS2敲除使HAP1细胞的6-TG诱导TUNEL信号和周期反应减弱,MLH1蛋白仍可检出。(图3;主文PDF第5、7页)
加入NP1867后,野生型HAP1细胞也出现相似改变:6-TG诱导的DNA断裂减少,相关EC50为0.043 μmol/L;细胞周期和Annexin V凋亡读出支持这一作用。MGMT缺失的SW620细胞在25 μmol/L TMZ条件下,凋亡同样随NP1867加入而减少。失活对照NP2567没有产生相同效应。(图4A–E;主文PDF第5–6、8页)
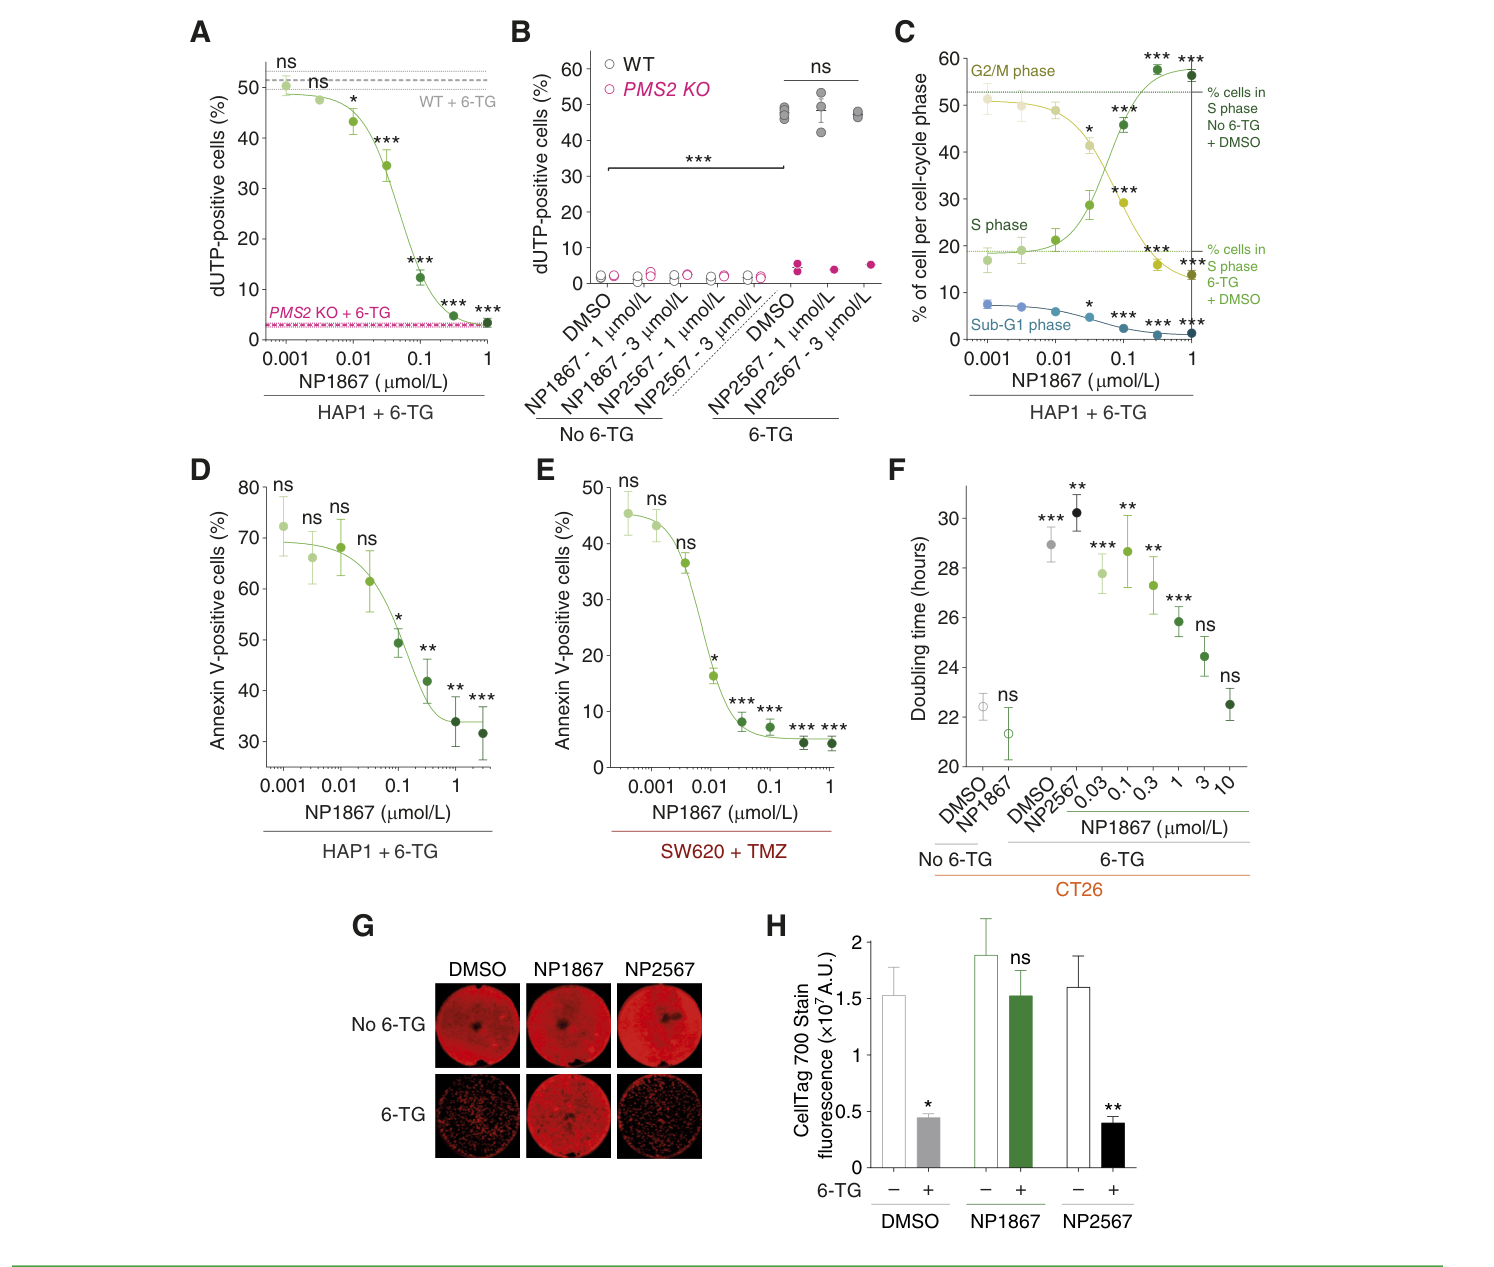
在CT26和TS/A中,NP1867还能缓解6-TG引起的细胞损失。这些实验把药物占有与可检测的修复功能联系起来,也直接展示了MMR抑制与特定DNA损伤药物耐受之间的关系。(图4F–H;补图S5)
长期处理产生MMR缺陷相关的基因组改变
CT26细胞以0.5 μmol/L NP1867持续培养40周,作者在T4、T6、T8和T10取样,即16、24、32和40周,分别与起始T0比较。3条培养重复中,NP1867组的TMB增量、各重复新获得的独有突变数及MSI评分随时间增加,并出现SBS15、SBS21等MMR缺陷相关特征。(图5;主文PDF第7、9页)
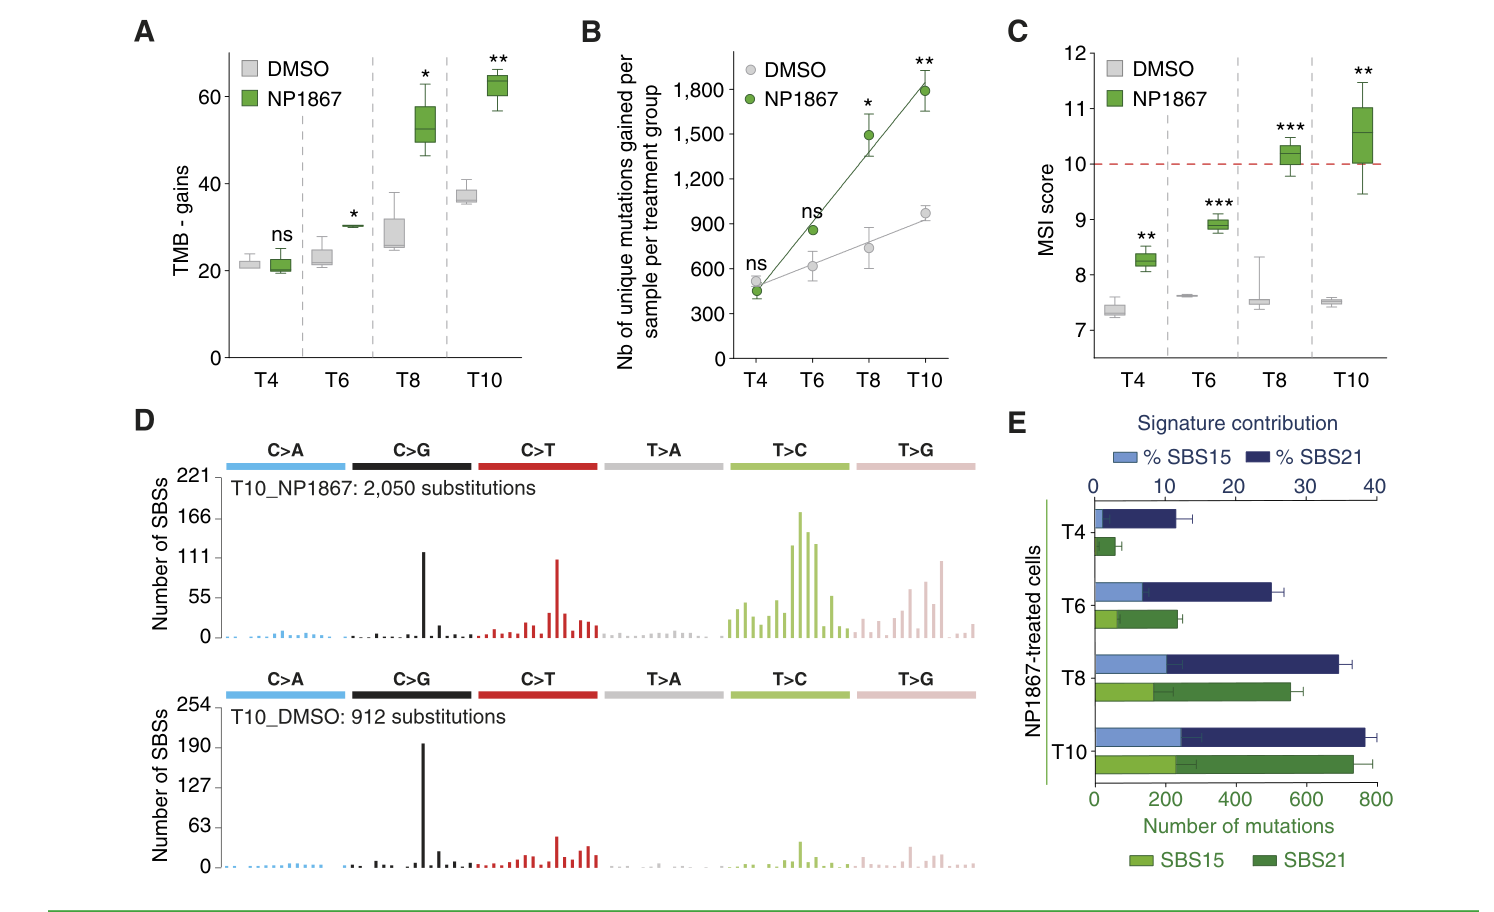
图5的“TMB-gains”以各自T0为基线,单位为新增突变/Mb。图5C的MSI-H参考线位于10,方法章节(PDF第13页)记载阈值8,两者存在出入。代表性T10重复的SBS谱标注NP1867组2,050个、DMSO组912个碱基替换,分别属于展示用的单个培养重复。
补图S6进一步显示,增量主要由SNV贡献;各时间点的indel组间差异并非均显著。T10仍可检测到四种MMR蛋白,NP1867的PMS2占有率为98±0.3%。功能抑制、蛋白是否存在、以及随复制累积的基因型变化,具有各自的检测读出。
TS/A中也观察到TMB和MSI评分增加,以及SBS21、SBS26贡献上升。该组长期培养只有1条生物学重复;突变特征拟合主要分析余弦相似度超过0.9的T3–T6时间点。(补图S9;主文PDF第9、12–14页)
预处理后的肿瘤对抗PD-1发生反应
CT26的生长曲线、退缩与免疫转录谱
CT26的3条T10培养重复等比例混合后,以每只5×10⁵个细胞皮下接种。BALB/c小鼠从接种后第7天起,接受抗PD-1或同型对照5 mg/kg、每周两次、共4次。每个细胞处理/抗体组合起初26只,其中6只在第19天取瘤用于转录分析,20只进入主图生长随访。(主文PDF第14页)
主图的均值曲线绘至每组仍有70%动物留在研究的时间点,各时点采用Mann–Whitney检验并作Holm–Šídák校正。NP1867预处理细胞形成的肿瘤,在抗PD-1下生长较慢;DMSO细胞的抗PD-1与同型对照曲线在主图所列时间点未见显著差异。NOD.SCID中的CT26比较每组8只,所列时间点也未检出预处理相关的显著生长差异。(图6A–B;补图S7E–G)
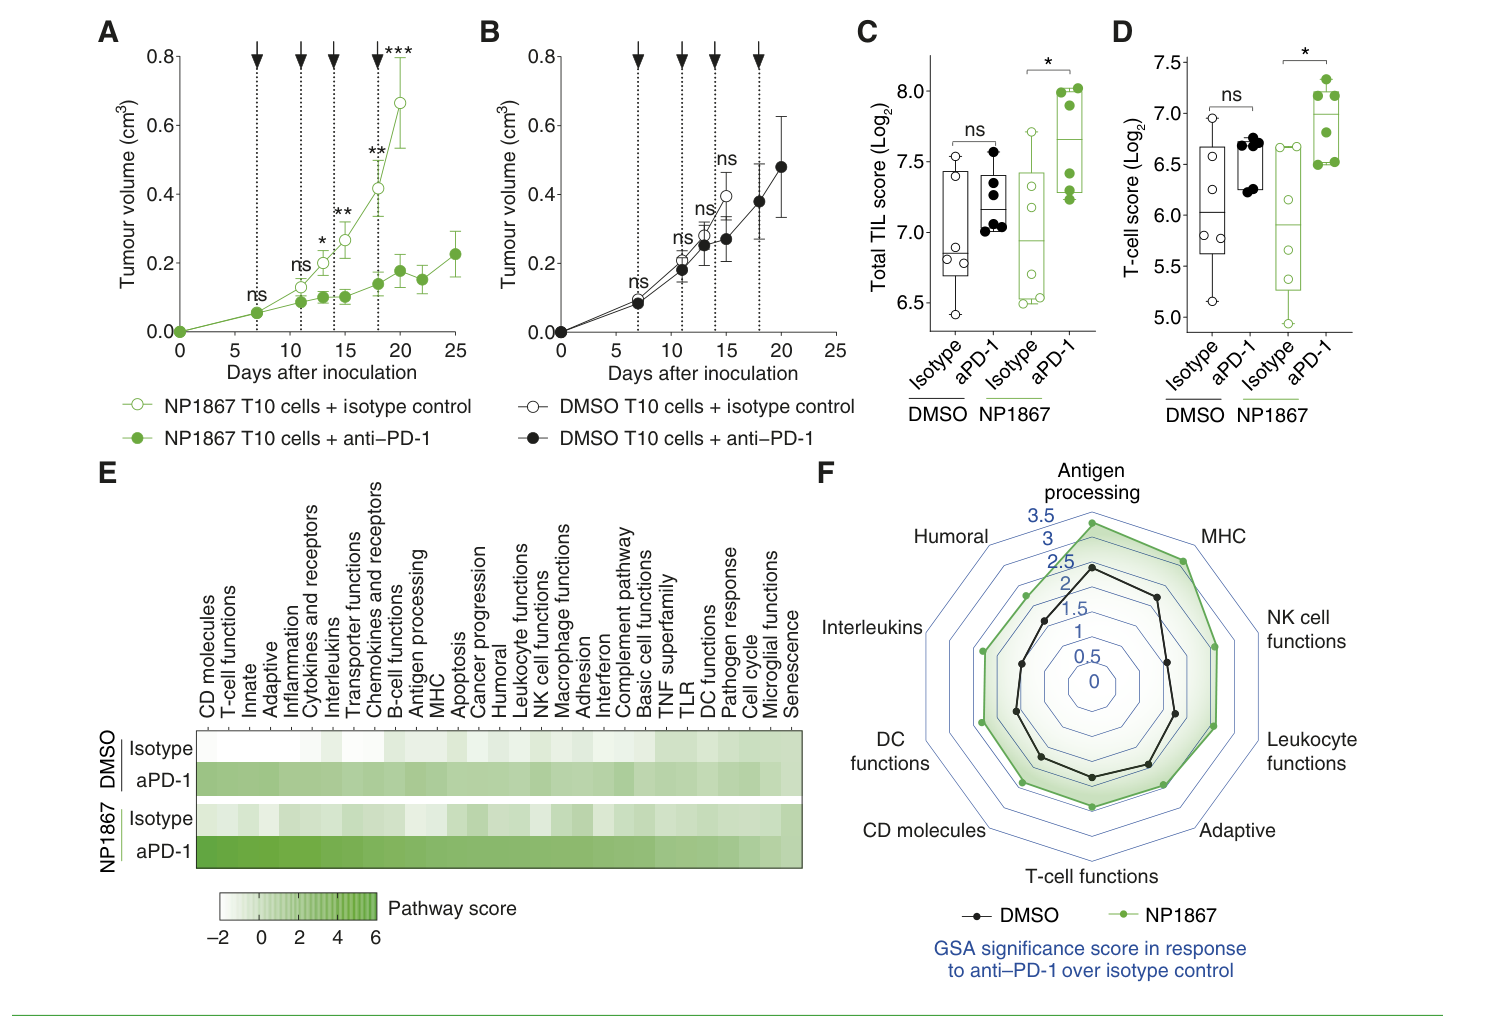
长期个体曲线中的完整退缩数为:
| 接种前细胞处理 | 小鼠体内抗体 | 完整退缩 |
|---|---|---|
| NP1867,40周 | 同型对照 | 0/20 |
| NP1867,40周 | 抗PD-1 | 5/20 |
| DMSO,40周 | 同型对照 | 2/20 |
| DMSO,40周 | 抗PD-1 | 4/20 |
来源为补图S7A–D。CT26的疗效主线是肿瘤生长曲线的改变,完整退缩在未预处理的对照中也有发生;论文未报告上述退缩率之间的正式显著性检验。
卫星组每组6只,使用NanoString免疫面板分析。NP1867预处理加抗PD-1组的转录估计TIL和T细胞评分升高,抗原加工、MHC及部分免疫通路评分也出现变化。补图S8中,Granzyme B转录水平升高,而细胞毒性细胞评分的组间比较标为未显著。这些是基于表达谱的估计与通路读出。(图6C–F;补图S8B–D)
TS/A的独立模型验证
TS/A在24周预处理后原位接种乳腺脂肪垫,BALB/c每组10只。NP1867预处理加抗PD-1组出现2只完整退缩、2只部分退缩,预处理加同型对照组没有完整退缩;DMSO的两个抗体组也均为0只完整退缩。另在NOD.SCID中观察到预处理细胞形成的肿瘤有一定生长延缓。(补图S10;主文PDF第10、14页)
机制推进与局限
这篇研究建立了较连贯的药理证据链:PMS2 ATP口袋的共价占有使MMR功能下降;持续复制期间出现MMR缺陷相关基因组改变;经过这一过程的肿瘤细胞在同系小鼠中更容易对抗PD-1产生生长反应。结构、失活化合物、PMS2敲除、两种靶点占有方法和多个功能读出,使链条前半段具有多层支持。
转向治疗开发仍有几个直接问题:
- 体内可用性与诱导时间。 NP1867代谢稳定性有限,口服给药不适用、静脉给药清除快。荷瘤动物中需要持续抑制多久、什么给药暴露能够产生有效变化,尚待可长期体内使用的化合物检验。(主文PDF第11–12页)
- 正常组织与肿瘤演化。 正常快速增殖组织也依赖MMR。持续抑制的致突变后果、免疫细胞影响、停药后效应和潜在耐药克隆需要直接研究。作者提出肿瘤靶向递送作为改善治疗窗的方向。(主文PDF第12页)
- 抗原与效应细胞机制。 本文没有系统鉴定被呈递的新抗原,也未用抗原特异性T细胞或关键效应细胞清除实验贯通全部下游机制。NanoString评分反映表达谱,GSA显著性分数也受样本变异与统计条件影响。
- 模型和统计条件。 CT26的3条培养重复在接种前混合,动物数与独立培养系数需分别理解;TS/A长期培养为单一生物学重复。两组各自的抗PD-1比较和GSA分数,尚未给出统一的处理×抗PD-1交互效应估计。
- 联合治疗的具体对象。 NP1867在细胞中能够减弱6-TG/TMZ的MMR依赖性毒性。未来组合需要逐种药物、逐种时序评价;本文没有系统测试与常规CRC化疗联合的净疗效。
相关研究线索
2017年,Germano等通过遗传性MMR失活研究新抗原更新与肿瘤生长,为主动改变肿瘤免疫原性提供了实验基础。2023年Amodio等进一步研究MMR异质肿瘤中的遗传和药理调节。NP1867把这一问题推进到可以直接占据MMR蛋白的化学工具阶段。
临床线索之一是MAYA:在MGMT沉默、MSS转移性CRC中采用TMZ预处理,再加入低剂量ipilimumab和nivolumab。该试验有明显的前段筛选,135名开始TMZ者中33名进入免疫联合阶段。NP1867研究提出的直接PMS2抑制,为与TMZ不同的MMR调节方式提供了前临床依据。上述研究的设计和人群不同,具体疗效需分别评价。
- Blagg等,本文原文,Cancer Discovery 2026;官方补充资料合集。
- Germano等,Inactivation of DNA repair triggers neoantigen generation and impairs tumour growth,Nature 2017。
- Amodio等,Genetic and pharmacological modulation of DNA mismatch repair heterogeneous tumors promotes immune surveillance,Cancer Cell 2023。
- Morano等,MAYA试验,JCO 2022。
主图与表格 · 6 张
图1:NP1867与PMS2的共价结合结构 · PDF 第 4 页
Figure 1. X-ray crystal structure of NP1867 bound to human PMS2-N terminal domain. A and B, NP1867 (pink in A, purple in B) in the ATP-binding site of human PMS2-NTD (gray) depicting key water-mediated interactions with Asp70, Gly74, and Ser46, direct H-bond interactions with Asp70 and Asn45 (magenta dashed lines with water molecules shown as red spheres), and covalent bond formation with Cys73 (S-enantiomer at adducted carbon atom shown in A, R-enantiomer in B: PDB ID: 9S89). C, View of the protein crystal structure of human PMS2-NTD bound to NP1867 illustrating the unresolved flexible region from residues Thr84 to Glu109 (both highlighted in purple); NP1867 shown in green, and protein in gray. D, Chemical structure of NP1867.
图2:细胞内PMS2靶点占有 · PDF 第 6 页
Figure 2. Target engagement of NP1867 to PMS2 monitored via band shift analysis and PRM-MS in human and murine cancer cell lines. A and B, CT26 murine cells were treated with the indicated concentrations of NP1867 or with NP2567 at 1 μmol/L for 2, 4, 8, or 24 hours. Target engagement of NP1867 to PMS2 was monitored by either A, PMS2 band shift with a tailored Western blotting method, or B, PRM-MS quantifying unadducted Cys73 PMS2 peptide relative to unadducted control peptides (DMSO). B, each color corresponds to a different molecular ion of the adducted Cys73-containing PMS2 peptide, n = 1 experiment. C, HAP1 and D, SW620 human cells were treated with NP1867 for 15, 30, 60, and 120 minutes or with NP2567 for 120 minutes at 0.3 μmol/L; PMS2 target engagement was assessed by PMS2 band shift Western blotting.
图3:PMS2敲除与6-TG耐受 · PDF 第 7 页
Figure 3. PMS2 KO induces an MMR-d phenotype characterized by 6-TG tolerance. A, Expression of MMR proteins MLH1 and PMS2 and tubulin detected by JESS (automated Western Blotting) in HAP1 WT PMS2 expressing cells or PMS2 KO cells. B and C, HAP1 WT expressing cells or PMS2 KO cells were treated with (+) or without (−) 6-TG at 1 μmol/L for 48 hours (B) or 6-TG at 0.8 μmol/L for 72 hours (C). B, Cells with DNA strand breaks were detected by TUNEL; dUTP incorporation at free 3′-OH ends of DNA strand breaks. Percentage of dUTP-positive cells was measured by flow cytometry. n = 75 experiments. Data are shown as individual values obtained per experiment (circle) and mean (horizontal line) ± SEM. Statistical analysis: one-way ANOVA followed by Tukey test. C, Cell-cycle phases were measured by flow cytometry. n = 4 experiments. Mean ± SEM. Statistical analysis: two-tailed t test. ns, not significant; ***, P < 0.001.
图4:药理性MMR抑制的功能验证 · PDF 第 8 页
Figure 4. Inhibition of PMS2 induces an MMR-d phenotype, characterized by 6-TG tolerance and TMZ resistance. A–D, HAP1 WT expressing cells or PMS2 KO cells were treated with or without (no 6-TG) 6-TG at 1 μmol/L for 48 hours (A, B, and D) or at 0.8 μmol/L for 72 hours (C). In addition to 6-TG treatment, cells were treated with the indicated compounds (NP1867 or NP2567) added 24 hours prior to 6-TG treatment at the indicated concentrations. A and B, Cells with DNA strand breaks were detected by TUNEL; dUTP incorporation at free 3′-OH ends of DNA strand breaks. The percentage of cells with DNA strand breaks (dUTP positive) was measured by flow cytometry. A, n = 4 experiments. B, In WT cells, 6-TG + NP2567: n = 3 experiments. In PMS2 KO cells, 6-TG + NP2567: n = 1 experiment. In both WT and PMS2 KO cell lines, no 6-TG + NP1867 or + NP2567: n = 2 experiments. Data are shown as individual values obtained per experiment (circle) and mean (horizontal line) ± SEM. C, Cell-cycle phases were measured by flow cytometry. n = 4 experiments. D, HAP1-WT cells were cotreated with 6-TG at 1 μmol/L and NP1867 at various concentrations 72 hours. Annexin V–positive apoptotic cells were detected by Incucyte. n = 3 experiments. E, Human SW620 colorectal cancer cells were cotreated with TMZ at 25 μmol/L and the indicated concentrations of NP1867 for 4 days. Annexin V–positive apoptotic cells were detected by Incucyte. n = 3–5 experiments. F, Murine CT26 colorectal cancer cells were treated with NP1867 alone at 10 μmol/L (no 6-TG) or with 25 nmol/L 6-TG (6-TG) and the indicated concentrations of NP1867, negative control NP2567 at 30 μmol/L, or vehicle control (DMSO) for 7 days. Doubling time was measured by live-cell imaging with Incucyte. n = 3–4 experiments. G and H, Murine CT26 cells were treated with (+) or without (−) 6-TG at 0.5 μmol/L and with DMSO, NP2567, or NP1867 at 1 μmol/L for 7 days. At day 7, cells were fixed and fluorescently labeled with CellTag700. G, Representative pictures of the whole 24-well plate. H, Fluorescence detection performed by Odyssey Imaging System (LI-COR Biosciences) n = 3 experiments. B–H, Data are shown as mean ± SEM, unless otherwise indicated. Statistical analysis: two-tailed t test. ns, not significant; *, P < 0.05; **, P < 0.01;***, P < 0.001.
图5:CT26长期处理后的突变和MSI变化 · PDF 第 9 页
Figure 5. Treatment with NP1867 leads to genotypic changes associated with COSMIC MMR-d mutational signatures. Murine CT26 cells were treated for up to 10 cycles (T10) of 4 weeks with DMSO (vehicle control) or NP1867 at 0.5 μmol/L in triplicate. Analysis of 4 (T4), 6 (T6), 8 (T8), and 10 (T10) cycles of 4-weeks treatment, compared with the start of the experiment of (A) the TMB (SNVs + Indels) expressed as the number of muta- tions gained/Mb, (B) the number of unique mutations gained per replicate and per treatment group (DMSO or NP1867) at each time point, and (C), the MSI score analysis. The red dotted line highlights the threshold for MSI-H status (25). A and C, Data are shown as box-and-whisker plots, median IQR minimum and maximum, or B as mean ± SEM. A–C, Statistical analysis: two-tailed t test. ns, not significant; *, P < 0.05; **, P < 0.01;***, P < 0.001. D, Mutational profile of the gained SNVs of one representative replicate of each NP1867- or DMSO-treated arms at T10. E, Mutational signature analysis of NP1867-treated cells showing enrichment over time of MMR-d–associated mutational signatures, COSMIC SBS15 and COSMIC SBS21. A–E, Data shown as mean ± SEM of n = 3 replicates.
图6:CT26对抗PD-1的反应及免疫转录评分 · PDF 第 10 页
Figure 6. Chronic treatment with NP1867 sensitizes murine CT26 tumor cells to anti–PD-1 therapy in vivo. A–F, Murine CT26 cells were treated with NP1867 at 0.5 μmol/L or DMSO in vitro for 10 cycles of 4 weeks (T10). A and B, Tumor growth curves (n = 20 mice/group) of NP1867-treated (A) and DMSO-treated (B) CT26 T10 cells in immunocompetent BALB/c mice in the presence of isotype control or anti–PD-1 therapy. Black dotted lines annotated with black arrows denote the timing of isotype control or anti–PD-1 treatments. Tumor volume shown as mean ± SEM until 70% of animals per group remain on study. Statistical test: nonparametric Mann–Whitney test with Holm–Šídák correction. C and D, Cell type profiling scores for total TILs (C) and T cells (D) in satellite tumors (n = 6 mice/group) from A and B, based on the expression of specific gene markers for each cell by NanoString PanCancer Immune Profiling panel analysis. Statistical analysis: one-way ANOVA test followed by Tukey multiple compar- ison test. Data are shown as box-and-whisker plots, median IQR minimum and maximum. E, Heat map of the pathway scores for all 29 predefined immune-related gene sets in the NanoString PanCancer Immune Profiling panel comparing pathway activity levels in satellite tumors (n = 6 mice/group) across all four groups from A and B [DMSO-treated T10 cell tumors receiving isotype control or anti–PD-1 (aPD-1) therapy, and NP1867-treated T10 cell tumors receiving isotype control or anti–PD-1 therapy]. F, GSA significance scores of predefined immune-related pathways in the NanoString PanCancer Immune Profiling panel in tumors from satellite animals (n = 6 mice/group) from Supplementary Fig. S8A. GSA significance scores were computed for the following comparisons: (i) NP1867 T10 tumors receiving anti–PD-1 vs. isotype control therapy–baseline–(green dots/line) and (ii) DMSO T10 tumors receiving anti–PD-1 vs. isotype control therapy–baseline–(black dots/line). The top 10 pathways with the highest GSA signifi- cance scores of 29 predefined pathways are shown. ns, not statistically significant; *, P < 0.05; **, P < 0.01; ***, P < 0.001. DC, dendritic cell.
完整阅读记录与证据表
文献卡:PMS2抑制与MMR缺陷相关免疫敏感性
- Paper ID:p-0034-art-pharmacologic-inhibition-pms2-induces
- 分析日期:2026-10-20;晨会登记:2026-10-21。
- 使用的Skill:article-read、morning-report、pdf、spreadsheets、web-publish。
- 主文:Cancer Discovery 2026;16:1649–1665;DOI:10.1158/2159-8290.CD-26-0003。
- 阅读范围:主PDF17页逐页读取科学内容、方法、披露及参考文献;10张补图共13页均查看原图与图注。补充方法DOCX全文提取阅读,原格式本地渲染23页;补表S1/S2的2页及资源表3页核对。补表S3的7个页签全量读入,筛查与测序QC做下述核查。补充视频按5 fps连续预览52帧、涵盖10.33秒全时程,未按原始30 fps逐帧计量。具体边界见coverage.md。
- 人工核对状态:pending;AI未代替人工认证。
- 图表归档:figures/README.md;6主图、10补图、补表S1/S2及资源表3部分,共21 PNG。补表S3保留原XLSX,不以截图替代工作簿。
一句话结论
直接共价结合PMS2的NP1867能够在细胞内抑制MMR,经长期体外培养诱导MMR缺陷相关基因组变化,并使由这些细胞形成的鼠源肿瘤更容易出现抗PD-1相关生长抑制;体内长期给药与临床治疗仍待开发。
研究问题与背景
研究把MMR作为可药理调节的肿瘤属性:先寻找可直接结合的蛋白位点,再检验修复功能、长期突变积累和免疫治疗反应是否能够连接。既往遗传性MMR失活与TMZ诱导研究为其提供了背景;既往结果在本文引言中属于转述,本轮只对少量承接文献核实书目与摘要。(主文PDF第2–3、11–12、16页)
贡献与比较对象
- 以PMS2 N端ATP口袋和Cys73为化学结合位点,获得共价工具化合物,并开发FP、NanoBRET、band shift与PRM-MS等读出。
- 使用NP2567失活对照、PMS2敲除对照、MLH1/HSP90对照及多组细胞功能实验。
- CT26长期培养有3条独立生物学重复;TS/A的长期培养每个条件1条重复。动物实验设置同型抗体与免疫缺陷宿主,但没有用NP1867系统处理已建立的肿瘤。
方法与验证
结构部分使用人PMS2 N端片段,EcMutL作为早期片段结构模型;细胞层面用人HAP1、SW620及鼠CT26、TS/A。基因组研究以各自T0为基线计算新增突变;CT26在T4/T6/T8/T10测序,TS/A为T1–T6。CT26突变签名拟合纳入DMSO背景,使用COSMIC v3.4;TS/A使用v3.3并以余弦相似度0.9筛选拟合。(主文PDF第12–14页;补充方法的蛋白、SPR/FP、NanoBRET、共价占有及质谱部分)
CT26接种时把3条重复等比例混合,每只5×10⁵个细胞;第7天起抗PD-1 5 mg/kg、每周两次、总4次。每组26只中选6只作为第19天取瘤卫星组,主生长曲线为20只/组;随机化时两种细胞的组平均体积分别83和54 mm³。TS/A每只1×10⁵个细胞乳腺原位接种,第5天起给抗体,10只/组。NOD.SCID比较各8只/组。(主文PDF第14页;图6;补图S7、S8、S10)
核心证据
| 主张或结果 | 数字、单位、条件 | 来源位置 | 依据类型 | 核对状态 |
|---|---|---|---|---|
| 共价结合Cys73 | 人PMS2-N端结构2.0 Å;PDB 9S89 | 主文PDF4,图1;补表S2 | 结构原图、正文、表 | 已对照,未重精修 |
| 两步结合 | SPR KD 0.065 μmol/L;KI 0.101 μmol/L;kinact 0.002 s⁻¹;kinact/KI 19,502 M⁻¹s⁻¹ | 主文PDF4;补表S1 | 正文、表 | 已核;不同测定参数分别保留 |
| 全细胞靶点占有 | NanoBRET IC50 0.022 μmol/L,IC95 0.418 μmol/L | 主文PDF5;补充方法NanoBRET | 正文、方法 | 已核 |
| 共价反应谱 | SW620,3 μmol/L、2 h;14,730条常规探针标记肽,PMS2位点另用双酶切检测;n=4实验 | 补图S3及补充方法 | 原图、图注、方法 | 已核;非全蛋白组穷尽检测 |
| 激酶筛查 | 394项、2次测定;PDHK2/4平均抑制64.575%/37.54%超过30% | 补图S2A;补表S3 3a | 原图、工作簿全行计算 | 已核;浓度登记差异见coverage |
| 受体/酶筛查 | 10 μmol/L;κ受体97%、DAT61%、COX2 60%,各为筛查读出 | 补图S2C;补表S3 3b | 原图、工作簿 | 已核;未写成临床不良反应 |
| ATPase筛查 | 130条位点行对应103种名称;PMS2两条为>97、>95,RFK一条约30.85% | 补图S2D;补表S3 3c | 原图、工作簿 | 已核;按位点与蛋白分别计数 |
| CT26占有时间依赖 | 0.3、0.5、1 μmol/L;2、4、8、24 h;WB与PRM一致;PRM图注n=1实验 | 主文PDF6,图2A–B | 原图、图注 | 已核 |
| PMS2敲除功能 | 6-TG引起的TUNEL/周期效应下降,MLH1表达可检出 | 主文PDF5、7,图3 | 原图、正文 | 已核;时长差异保留 |
| NP1867抑制MMR相关断裂 | HAP1+6-TG,EC50 0.043 μmol/L;图4A n=4 | 主文PDF5、8,图4A | 正文、原图 | 已核 |
| 细胞周期功能效力 | S期/G2M相关EC50分别0.035/0.043 μmol/L | 主文PDF5,图4C | 正文、原图 | 已核 |
| 特定药物耐受 | HAP1 6-TG;MGMT缺失SW620+25 μmol/L TMZ;NP1867减少Annexin V阳性,NP2567失活 | 图4D–E;补图S5;视频S1 | 原图、方法、视频连续预览 | 已核;未重算视频细胞数 |
| 长期培养时长 | CT26 10×4=40周,n=3培养重复;TS/A 6×4=24周,n=1 | 主文PDF7、12;补图S6/S9 | 正文、方法、图注 | 已核;动物数未当培养重复数 |
| 基因组变化 | CT26新增TMB、独有突变及MSI增加;SBS15/21 | 主文PDF9,图5 | 原图、正文 | 已核;TMB采用相对T0增量 |
| 代表性SBS谱 | T10示例2,050与912个替换,为NP1867/DMSO各1条代表性重复 | 图5D | 原图 | 已核;未作为均值或患者TMB |
| indel结果 | 补图S6C多时间点未显著;不作所有突变类别均增加的概括 | 补图S6 | 原图、图注 | 已核 |
| 蛋白与占有 | CT26 T10四种MMR蛋白可检出,PMS2 TE 98±0.3% | 补图S6A | 原图 | 已核;未推算IHC敏感度 |
| 测序QC | CT26 25样本深度179–280×;TS/A13样本233–343× | 补表S3 3d–3e;主文PDF13 | 工作簿全样本、方法 | 已核;不等于重新调用变异 |
| 小鼠MSI阈值 | MSIsensor,以BALB/c正常序列为匹配参照;方法记载阈值8,图5C参考线位于10 | 主文PDF13;图5C(PDF9) | 方法、原图 | 图文数值不一致,未自行统一;非人临床通用阈值 |
| CT26主要疗效 | 20只/组,预处理后抗PD-1曲线下降;DMSO内抗体比较所列时点未显著 | 主文PDF10,图6A–B | 原图、图注 | 已核;按时点检验而非生存HR |
| CT26完整退缩 | NP+同型0/20,NP+抗PD-1 5/20;DMSO+同型2/20,DMSO+抗PD-1 4/20 | 补图S7A–D | 原图标注 | 已核;无退缩率正式检验 |
| 免疫缺陷宿主 | CT26 NOD.SCID每组8,所列时点差异未显著 | 补图S7E–G | 原图、图注 | 已核;不写成等效 |
| 转录估计免疫细胞 | 卫星6只/组;TIL、T细胞评分有显著比较;细胞毒性细胞评分未显著,GZMB升高 | 图6C–D;补图S8B–C | 原图、图注 | 已核;不作直接细胞计数 |
| 通路读出 | 29预定义通路;GSA比较各细胞背景内抗PD-1与同型 | 图6E–F;补图S8D/G | 原图、方法 | 已核;无统一交互效应估计 |
| TS/A验证 | 24周预处理,BALB/c10只/组;NP+抗PD-1 2CR+2PR,其余三组均0CR | 补图S9–S10 | 原图、图注 | 已核;NOD.SCID有生长差异 |
| 药代限制 | 代谢稳定性有限、口服不适用、静脉清除高 | 主文PDF12 | 正文作者陈述 | 已核;无体内系统给药疗效 |
局限与待解问题
作者明确指出
荷瘤动物需要多长MMR抑制时间、后续抗PD-1耐受性、是否需要联合CTLA-4、正常快速增殖组织的基因组影响、适合长期体内给药的化合物均待研究。作者提出抗体偶联等肿瘤靶向递送思路。NP1867自身的药代性质限制其用于这一体内验证。(主文PDF第11–12页)
AI推断与理由
- 长期连续体外培养的暴露、复制次数和免疫选择压力,与患者的肿瘤环境有明显差异。T4首次取样及T10动物用样,均不能给出临床最短有效诱导时间。
- 本文尚缺新抗原呈递、抗原特异T细胞及效应细胞必要性的完整实验链;分子特征与抗PD-1反应之间仍有待解析的环节。
- 各背景内比较、GSA显著性分数及CR计数,应与正式交互检验和直接组间效应分别呈现。生长曲线不完整覆盖长期生存或再挑战免疫记忆。
- NP1867增加某些DNA损伤药耐受的事实,使不同化疗和给药时序成为实际开发变量。常规CRC化疗联合效果在本文未系统研究。
- 半胱氨酸靶向谱依赖探针和检测覆盖,广谱筛查也留有非PMS2信号。Cys73耐药位点回补等遗传药理学验证仍可进一步加强靶点归因。
- 作者、企业雇佣/持股与相关专利披露见主文PDF第14–15页,后续独立验证具有价值。
待核对问题与后续阅读
- 体内可用的后续PMS2抑制剂:暴露、持续占有、最短诱导时长及正常组织突变后果。
- 新抗原克隆性、抗原呈递与免疫效应细胞,及治疗后获得的免疫记忆。
- 是否出现MMR蛋白表达保留但功能失活的临床样本,监测应采用哪些可验证的功能/基因组指标。
- 补图S2A与补表S3目录的筛查浓度不同,需作者澄清;来源文件已原样保留。
- Germano等,Nature 2017、Amodio等,Cancer Cell 2023、MAYA,JCO 2022:本轮仅核实书目与可访问摘要,不计作全文精读。